

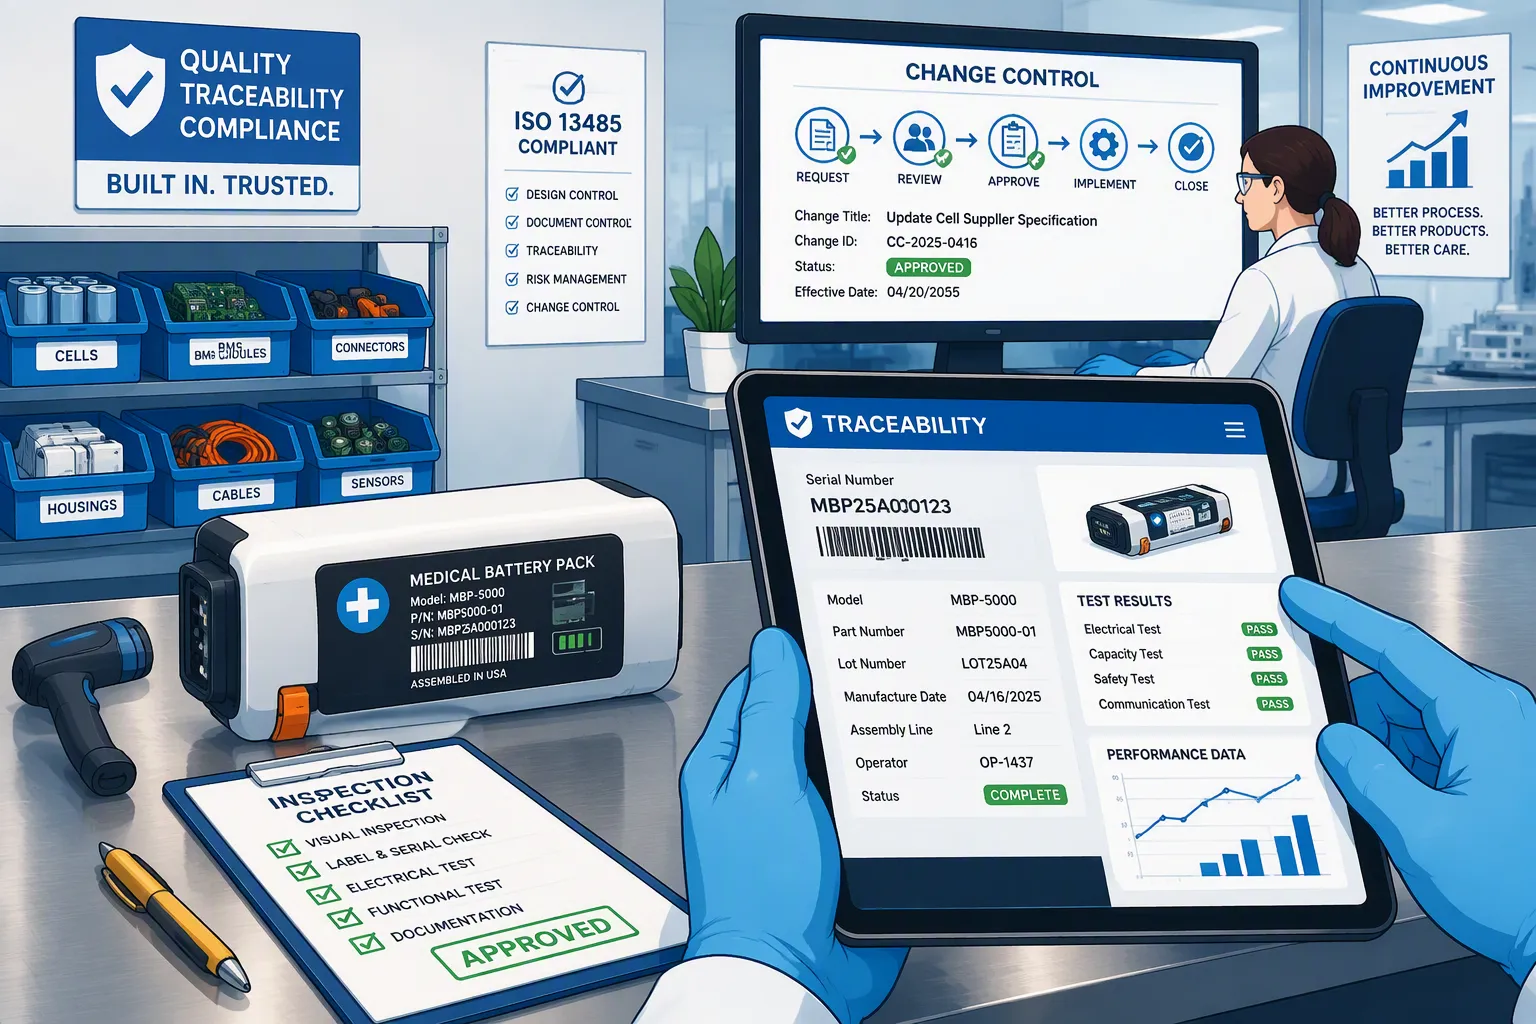
जब किसी चिकित्सा उपकरण में बैटरी संबंधी खराबी आती है, तो इंजीनियरों को प्रभावित सेल लॉट, पैक कॉन्फ़िगरेशन और बीएमएस संशोधनों की पहचान करने की आवश्यकता होती है। विश्वसनीय रिकॉर्ड जांच के दायरे को निर्धारित करने में सहायक होते हैं; वे स्वयं यह साबित नहीं करते कि किस घटक के कारण खराबी आई।
के लिए मेडिकल बैटरी पैकअनुरेखण क्षमता और परिवर्तन नियंत्रण को अनुमोदित डिज़ाइन को वास्तव में निर्मित और आपूर्ति किए गए उत्पाद से जोड़ना चाहिए। यह लेख ISO 13485 गुणवत्ता प्रबंधन ढांचे के अंतर्गत काम करने वाले पैक निर्माताओं और चिकित्सा उपकरण निर्माताओं के लिए एक व्यावहारिक दृष्टिकोण प्रस्तुत करता है।
त्वरित जवाब: प्रत्येक पैक पहचानकर्ता को उसके सेल लॉट, अनुमोदित सामग्री बिल, बीएमएस हार्डवेयर और फर्मवेयर संशोधनों, उत्पादन रिकॉर्ड और रिलीज़ परिणामों से लिंक करें। लागू आवश्यकताओं और जोखिम के अनुसार ट्रेसिबिलिटी की गहराई और आपूर्तिकर्ता की जिम्मेदारियों को परिभाषित करें। कार्यान्वयन से पहले परिवर्तनों का मूल्यांकन करें, सत्यापन और आवश्यक प्रमाणीकरण का दस्तावेजीकरण करें, और अनुमोदित संशोधन के उत्पादन में प्रवेश करने का सटीक समय रिकॉर्ड करें।
चाबी छीन लेना
सेल आपूर्तिकर्ता रिकॉर्ड, पैक निर्माण रिकॉर्ड और तैयार उपकरण रिकॉर्ड में अंतर स्पष्ट करें।
ISO 13485 प्रत्येक बैटरी सेल के लिए एक सार्वभौमिक डेटा मैट्रिक्स कोड या एमईएस प्लेटफॉर्म निर्धारित नहीं करता है।
सेल प्रतिस्थापन, बीएमएस फर्मवेयर, सुरक्षा सेटिंग्स और महत्वपूर्ण विनिर्माण परिवर्तनों को नियंत्रित करें।
डिजाइन जोखिम विश्लेषण और प्रक्रिया जोखिम विश्लेषण का उपयोग उनके संबंधित उद्देश्यों के लिए करें।
वास्तविक क्षेत्रीय जांच से पहले रिकॉर्ड की पुनर्प्राप्ति का परीक्षण करें और छूटी हुई कड़ियों को ठीक करें।
भाग 1: पता लगाने की क्षमता के दायरे को परिभाषित करें
1.1 उत्पाद अनुमोदन से गुणवत्ता प्रणाली संबंधी आवश्यकताओं को अलग करना
आईएसओ 13485: 2016 यह चिकित्सा उपकरणों और संबंधित सेवाओं के लिए गुणवत्ता प्रबंधन प्रणालियों से संबंधित है। गुणवत्ता प्रणाली का प्रमाणीकरण किसी व्यक्तिगत बैटरी डिज़ाइन की स्वीकृति नहीं है, और यह उपकरण-स्तर की सुरक्षा और प्रदर्शन मूल्यांकन का स्थान नहीं लेता है।
अनुरेखण प्रक्रिया में लागू नियामक आवश्यकताओं के अनुरूप इसके दायरे और अभिलेखों को परिभाषित किया जाना चाहिए। प्रत्यारोपण योग्य उपकरणों से संबंधित विशिष्ट आवश्यकताओं को सभी बाहरी चिकित्सा बैटरी पैक पर अंधाधुंध लागू न करें। ग्राहक समझौते और उपकरण जोखिम मूल्यांकन अतिरिक्त नियंत्रणों की आवश्यकता बता सकते हैं।
एफडीए का है गुणवत्ता प्रबंधन प्रणाली विनियमन (क्यूएमएसआर) यह नियम 2 फरवरी, 2026 से प्रभावी हुआ और इसमें संदर्भ के तौर पर ISO 13485:2016 के साथ-साथ FDA की अतिरिक्त आवश्यकताएं भी शामिल हैं। कंपनी की भूमिका और आपूर्ति किए जाने वाले उत्पाद के अनुसार इसकी प्रयोज्यता निर्धारित करें; किसी घटक आपूर्तिकर्ता को यह नहीं मानना चाहिए कि उसके दायित्व तैयार उपकरण निर्माता के दायित्वों के समान हैं।
1.2 आपूर्ति श्रृंखला में जिम्मेदारियों का आवंटन करें
सेल निर्माता आमतौर पर अपनी आंतरिक सामग्री और प्रक्रिया का रिकॉर्ड रखता है। पैक निर्माता खरीदे गए सेल लॉट को पैक उत्पादन और वितरण रिकॉर्ड से जोड़ता है। मेडिकल डिवाइस निर्माता बैटरी कॉन्फ़िगरेशन को तैयार डिवाइस और उसके वितरण रिकॉर्ड से जोड़ता है।
सेपरेटर या इलेक्ट्रोलाइट बैच की जानकारी प्राप्त करने के लिए आपूर्तिकर्ता के सहयोग की आवश्यकता हो सकती है। यह आवश्यक नहीं है कि प्रत्येक पैकेजिंग फैक्ट्री सभी कच्चे माल के डेटा को सीधे मापती या संग्रहीत करती हो। यह तय करें कि प्रत्येक पक्ष द्वारा कौन से रिकॉर्ड रखे जाएंगे, वे कितने समय तक उपलब्ध रहेंगे और जांच के दौरान उन्हें कैसे प्राप्त किया जा सकता है।
भाग 2: एक उपयोगी पैक इतिहास का निर्माण करें
2.1 आने वाली सामग्रियों को जारी किए गए पैकों से कनेक्ट करें
निम्नलिखित एक इंजीनियरिंग चेकलिस्ट है, न कि प्रत्येक बैटरी उत्पाद के लिए अनिवार्य सार्वभौमिक सूची।
अभिलेख | याद रखने योग्य व्यावहारिक जानकारी |
|---|---|
कोशिका पहचान | निर्माता, मॉडल, आपूर्तिकर्ता लॉट, प्राप्ति लॉट, मात्रा और स्वीकृति स्थिति |
पैक पहचान | पैक सीरियल नंबर या नियंत्रित बैच पहचानकर्ता, मॉडल और बीओएम संशोधन |
बीएमएस कॉन्फ़िगरेशन | बोर्ड संशोधन, फर्मवेयर संस्करण और नियंत्रित सुरक्षा/कॉन्फ़िगरेशन सेटिंग्स |
विधानसभा इतिहास | कार्य आदेश, संबंधित प्रक्रिया संशोधन, निरीक्षण और अनुमोदित पुनर्कार्य |
सबूत जारी करें | परीक्षण प्रक्रिया संस्करण, परिणाम, स्वीकृति निर्णय और प्राधिकरण |
डिलीवरी लिंक | ओईएम की ट्रेसबिलिटी के लिए ग्राहक, शिपमेंट रिकॉर्ड और पहचानकर्ता उपलब्ध कराए गए। |
के लिए कस्टम लिथियम बैटरी पैकसीरियल-स्तर के पैक रिकॉर्ड अक्सर सेवा और जांच को आसान बनाते हैं। व्यक्तिगत सेल सीरियलाइज़ेशन उपलब्ध और उचित होने पर अतिरिक्त जानकारी प्रदान कर सकता है। हालांकि, नियंत्रित लॉट पृथक्करण और संयोजन रिकॉर्ड वंशावली को बनाए रखने में भी सहायक होते हैं। व्यक्तिगत डेटा मैट्रिक्स कोड के बिना कोई सेल स्वतः ही अप्राप्य नहीं हो जाता।
2.2 रीवर्क, फर्मवेयर अपडेट और लॉट मिक्सिंग को नियंत्रित करना
जब किसी पुनः कार्य के दौरान जारी किए गए कॉन्फ़िगरेशन में परिवर्तन होता है, तो मूल और प्रतिस्थापन दोनों घटकों को रिकॉर्ड करें। फ़र्मवेयर अपडेट इतिहास को सुरक्षित रखें, न कि पिछले संस्करण को ओवरराइट करें। यदि एक पैक बैच में एक से अधिक अनुमोदित सेल लॉट शामिल होते हैं, तो वास्तविक आवंटन को रिकॉर्ड करें और अस्वीकृत सामग्री के साथ आकस्मिक मिश्रण को रोकें।
स्प्रेडशीट, डेटाबेस या मल्टी-यूज़र सिस्टम (एमईएस) अपने इच्छित उपयोग के लिए उपयुक्त होना चाहिए। अनुमतियाँ, बैकअप, परिवर्तन इतिहास और पुनर्प्राप्ति नियंत्रण परिभाषित करें। गुणवत्ता प्रणाली में उपयोग किए जाने वाले सॉफ़्टवेयर के लिए उसके अनुप्रयोग और जोखिम के अनुसार सत्यापन आवश्यकताओं का आकलन करें; एमईएस खरीदने से स्वतः ही अनुपालन रिकॉर्ड स्थापित नहीं हो जाते।
2.3 आगे और पीछे की ओर पुनर्प्राप्ति का परीक्षण करें
सेल लॉट से शुरुआत करें और उससे जुड़े पैक और शिपमेंट की पहचान करें। फिर एक रिलीज़ किए गए पैक का चयन करें और उसके घटक और कॉन्फ़िगरेशन का इतिहास प्राप्त करें। जहां आवश्यक हो, स्टॉक, निर्माणाधीन कार्य, संशोधित इकाइयां और लौटाए गए उत्पादों को भी शामिल करें।
गुणवत्ता प्रक्रिया और ग्राहक आवश्यकताओं के आधार पर अभ्यास की आवृत्ति और प्रतिक्रिया लक्ष्य निर्धारित करें। वार्षिक अभ्यास या घंटों पर आधारित पुनर्प्राप्ति लक्ष्य उपयोगी हो सकते हैं, लेकिन इन्हें सार्वभौमिक ISO 13485 नियम के रूप में प्रस्तुत नहीं किया जाना चाहिए। कमियों, सुधारात्मक कार्रवाइयों और अनुवर्ती जांचों को रिकॉर्ड करें।
भाग 3: उत्पादन रिलीज़ से पहले परिवर्तनों का मूल्यांकन करें
3.1 आपूर्तिकर्ता परिवर्तन अधिसूचना स्थापित करें
खरीदे गए उत्पाद की आवश्यकताओं को प्रभावित करने वाले परिवर्तनों के लिए अधिसूचना संबंधी अपेक्षाओं को परिभाषित करें। प्रासंगिक उदाहरणों में सेल मॉडल या संरचना, विनिर्माण स्थान, सामग्री निर्माण, महत्वपूर्ण आयाम और बंद किए गए घटक शामिल हैं। आपूर्तिकर्ता समझौते में आवश्यक जानकारी, समीक्षा संपर्क और कार्यान्वयन समय का उल्लेख करें।
किसी प्रतिस्थापन सेल को मंजूरी देने के लिए आपूर्तिकर्ता द्वारा समतुल्य क्षमता का आश्वासन पर्याप्त नहीं है। वोल्टेज सीमा, प्रतिबाधा, पल्स क्षमता, तापमान सीमा, आयाम, स्थायित्व व्यवहार और सहायक सुरक्षा दस्तावेज़ों की समीक्षा करें। आपूर्तिकर्ता की मंजूरी को मूल पुर्जे और उसके संशोधन की मंजूरी से अलग रखें।
3.2 समीक्षा को परिवर्तन से मिलाएँ
परिवर्तन | संभावित प्रभाव | उदाहरण मूल्यांकन |
|---|---|---|
कोशिका मॉडल प्रतिस्थापन | रनटाइम, वोल्टेज में गिरावट, चार्जिंग और थर्मल व्यवहार | विद्युतीय तुलना, प्रतिनिधि भार परीक्षण और सुरक्षा दस्तावेज़ समीक्षा |
बीएमएस फर्मवेयर या सेटिंग्स | कटऑफ, अलार्म, एसओसी रिपोर्टिंग और रिकवरी व्यवहार | सॉफ्टवेयर समीक्षा, रिग्रेशन परीक्षण और त्रुटि-प्रतिक्रिया जांच |
MOSFET, फ्यूज या कनेक्टर | हीटिंग, व्यवधान क्षमता और वोल्टेज हानि | सबसे खराब स्थिति में करंट, थर्मल और सुरक्षा समन्वय जांच |
वेल्डिंग की प्रक्रिया | जोड़ों की मजबूती, प्रतिरोध और स्थिरता | प्रक्रिया जोखिम समीक्षा और सत्यापन या प्रमाणीकरण, जैसा उपयुक्त हो |
घेरा या इन्सुलेशन | यांत्रिक सुरक्षा, रिक्ति और ऊष्मा स्थानांतरण | फिट, यांत्रिक, इन्सुलेशन और थर्मल मूल्यांकन |
बैटरी की संरचना और सुरक्षा कार्यों में बदलाव के लिए डिज़ाइन जोखिम विश्लेषण (PFMEA) का उपयोग करें। PFMEA विनिर्माण प्रक्रिया में होने वाली विफलताओं के विभिन्न रूपों का विश्लेषण करता है; यह उपकरण-स्तरीय जोखिम प्रबंधन का विकल्प नहीं है। न तो कम जोखिम प्राथमिकता संख्या और न ही आपूर्तिकर्ता प्रमाणपत्र अकेले स्वीकार्यता स्थापित करते हैं।
3.3 नियंत्रण कार्यान्वयन और मौजूदा सूची
परिवर्तन के औचित्य, प्रभावित आवश्यकताओं, जोखिम मूल्यांकन, सत्यापन परिणामों, आवश्यक प्रमाणीकरण, स्वीकृतियों और प्रभावी सीरियल नंबर या लॉट को दस्तावेज़ में दर्ज करें। मौजूदा स्टॉक और पहले से वितरित इकाइयों को कैसे संभालना है, यह तय करें। जहां लागू हो, OEM की स्वीकृति और नियामक या प्रमाणन प्रभाव समीक्षाओं का समन्वय करें।
हर बदलाव के लिए पूर्ण पुनर्परीक्षण या नए प्रमाणन की आवश्यकता नहीं होती। मूल्यांकन से उसके दायरे का औचित्य सिद्ध होना चाहिए। रसायन, वोल्टेज सीमा या सुरक्षा-महत्वपूर्ण व्यवहार में परिवर्तन के लिए व्यापक पुनर्रचना और सिस्टम-स्तरीय सत्यापन की आवश्यकता हो सकती है।
भाग 4: प्रणाली को प्रभावी बनाए रखना
4.1 जोखिम-आधारित आपूर्तिकर्ता और प्रक्रिया नियंत्रणों का उपयोग करें
आपूर्तिकर्ता मूल्यांकन में घटक की गंभीरता और आपूर्तिकर्ता के प्रदर्शन को प्रतिबिंबित किया जाना चाहिए। दस्तावेज़ समीक्षा, नमूना प्रमाणीकरण और ऑडिट सभी इसमें योगदान दे सकते हैं। प्रमाणन ऑडिट चरणों को प्रत्येक आपूर्तिकर्ता के अनिवार्य दो-चरणीय ऑडिट के साथ भ्रमित न करें।
उन असेंबली प्रक्रियाओं का आकलन करें जिनके परिणामों को बाद में निरीक्षण द्वारा पूरी तरह से सत्यापित नहीं किया जा सकता है। आवश्यकतानुसार उपयुक्त सत्यापन और निगरानी परिभाषित करें। सटीक नियंत्रण प्रक्रिया पर निर्भर करते हैं; यह कहना कि प्रत्येक वेल्डिंग ऑपरेशन के लिए समान IQ/OQ/PQ पैकेज की आवश्यकता होती है, बहुत व्यापक है।
4.2 जांचों को CAPA से जोड़ना
जांच प्रक्रिया को सीमित करने में ट्रेसबिलिटी सहायक होती है; परीक्षण परिणाम और मूल कारण विश्लेषण उचित कार्रवाई निर्धारित करते हैं। आवश्यकता पड़ने पर आपूर्तिकर्ता नियंत्रण, डिज़ाइन रिकॉर्ड, कार्य निर्देश या प्रशिक्षण को अद्यतन करें। निष्कर्ष निकालने से पहले प्रभावशीलता सत्यापित करें।
जोखिम और गुणवत्ता प्रणाली के अनुसार CAPA मेट्रिक्स और समयसीमा का चयन करें। 85% समापन दर, 60-120 दिनों की समापन अवधि या निश्चित वित्तीय बचत के लिए कोई सार्वभौमिक बैटरी-विशिष्ट आवश्यकता नहीं है। रिकॉर्ड रखने की अवधि लागू आवश्यकताओं, उत्पाद के जीवनकाल और संविदात्मक दायित्वों को दर्शाती होनी चाहिए।
अगला व्यावहारिक कदम यह है कि आने वाले सेल की प्राप्ति से लेकर ग्राहक को शिपमेंट तक एक जारी किए गए पैक की समीक्षा की जाए, फिर हाल ही में किए गए किसी एक बदलाव को अनुमोदन और कार्यान्वयन प्रक्रिया से गुज़ारा जाए। परियोजना-विशिष्ट सहायता के लिए, आवश्यक दस्तावेज़ीकरण और कॉन्फ़िगरेशन नियंत्रणों पर चर्चा करें। Large Powerकस्टम बैटरी परामर्श.
सामान्य प्रश्न
क्या प्रत्येक सेल को एक अद्वितीय सीरियल नंबर की आवश्यकता होती है?
यह सर्वत्र लागू नहीं होता। लागू आवश्यकताओं और जोखिम के आधार पर पहचान की बारीकी निर्धारित करें। पहचान योग्य पैकेटों से जुड़े लॉट-आधारित सेल रिकॉर्ड, विश्वसनीय पृथक्करण और संयोजन रिकॉर्ड होने पर पता लगाने की क्षमता को बनाए रखने में सहायक हो सकते हैं।
क्या पैक निर्माता को इलेक्ट्रोलाइट और सेपरेटर बैच रिकॉर्ड रखना आवश्यक है?
ये रिकॉर्ड आमतौर पर सेल निर्माता द्वारा रखे जाते हैं। प्रत्येक पैकेजिंग फैक्ट्री के पास कच्चे माल का पूरा इतिहास होने की धारणा के बजाय, आपूर्तिकर्ताओं के साथ आवश्यक पहुंच और डेटा संरक्षण व्यवस्था को परिभाषित करें।
क्या बीएमएस फर्मवेयर अपडेट के लिए चेंज कंट्रोल की आवश्यकता होती है?
जी हाँ। आवश्यकताओं, सुरक्षा व्यवहार, संचार और डिवाइस एकीकरण पर इसके प्रभाव का मूल्यांकन करें। परीक्षण और अनुमोदन का दस्तावेजीकरण करें और प्रभावित पैकेजों के लिए संस्करण इतिहास सुरक्षित रखें।
क्या प्रत्येक प्रतिस्थापन सेल के लिए पूर्ण पुन:प्रमाणन आवश्यक है?
इसका कोई सार्वभौमिक उत्तर नहीं है। अनुमोदित डिज़ाइन, मौजूदा रिपोर्टों और लागू आवश्यकताओं के आधार पर परिवर्तन की समीक्षा करें, फिर संबंधित पक्षों के साथ आवश्यक सत्यापन, प्रमाणीकरण और प्रमाणन कार्यों पर सहमति बनाएं।
क्या ट्रेसबिलिटी सभी रिकॉल को रोक सकती है?
नहीं। यह संभावित रूप से प्रभावित उत्पादों की पहचान करने और जांच एवं सुधारात्मक कार्रवाई में सहायता करता है। यह डिज़ाइन सत्यापन, विनिर्माण नियंत्रण या साक्ष्य-आधारित क्षेत्र सुरक्षा मूल्यांकन का विकल्प नहीं है।


