

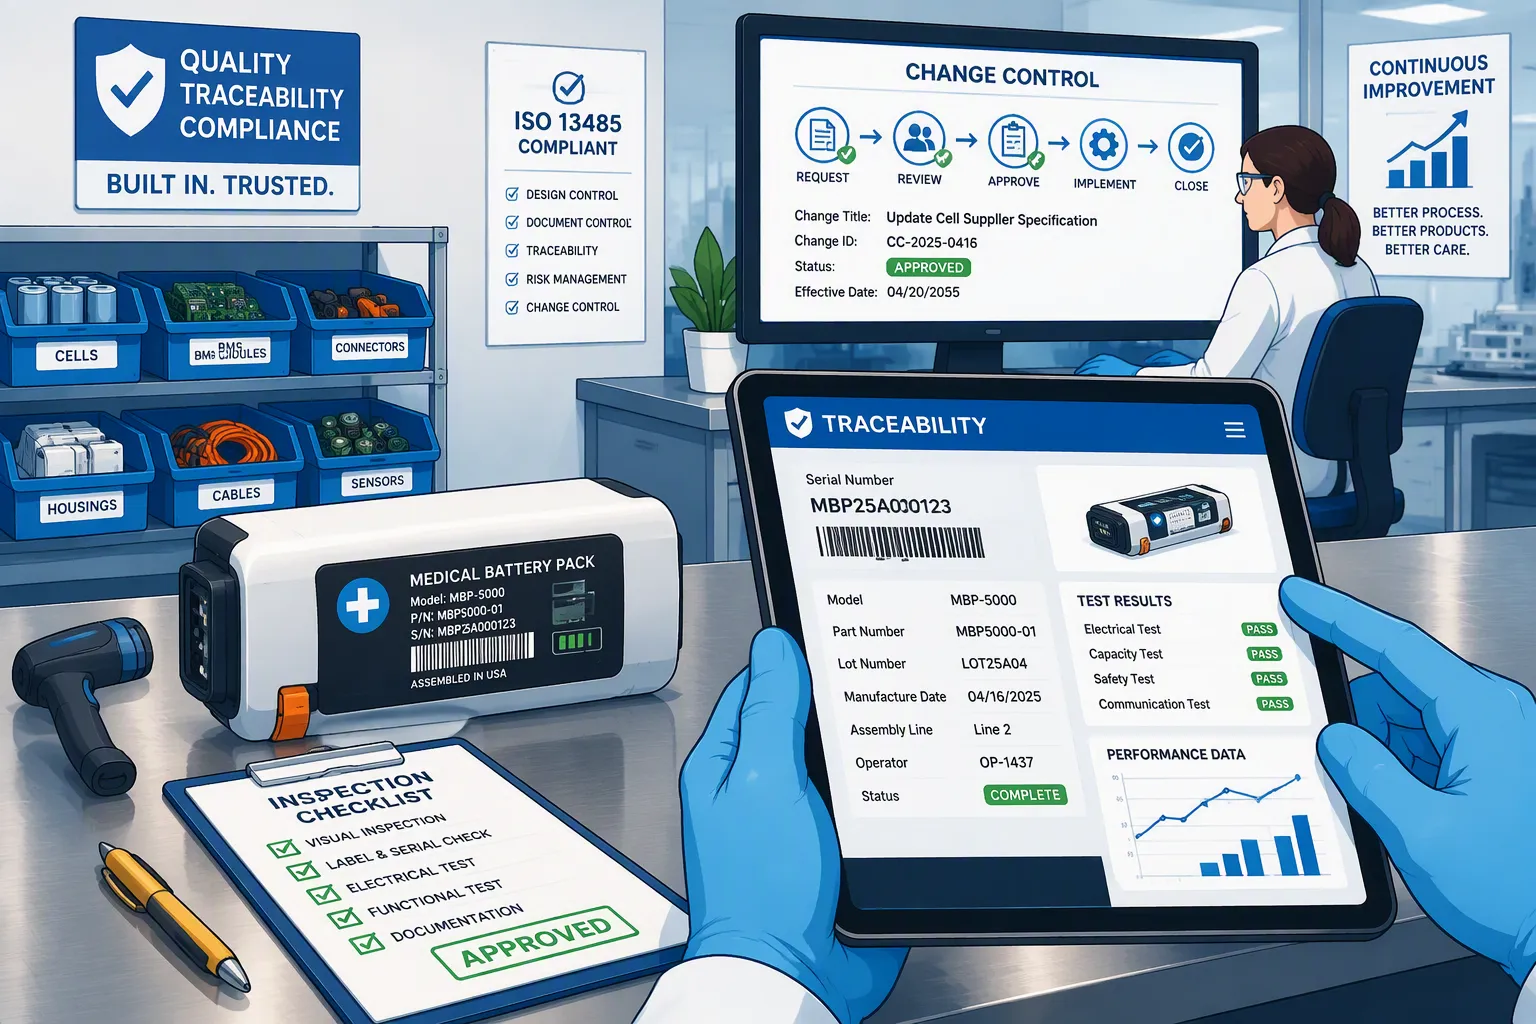
Gdy w urządzeniu medycznym wystąpi usterka związana z baterią, inżynierowie muszą zidentyfikować partie ogniw, konfiguracje pakietów i wersje BMS, których to dotyczy. Wiarygodna dokumentacja pomaga ustalić zakres dochodzenia, ale sama w sobie nie dowodzi, który komponent spowodował awarię.
Dla litu szacuje się zestawy baterii medycznychIdentyfikowalność i kontrola zmian powinny łączyć zatwierdzony projekt z faktycznie wyprodukowanym i dostarczonym produktem. Niniejszy artykuł przedstawia praktyczne podejście dla producentów opakowań i producentów OEM wyrobów medycznych pracujących w ramach systemu zarządzania jakością ISO 13485.
Szybka odpowiedź: Powiąż identyfikator każdego opakowania z partią ogniw, zatwierdzonym zestawieniem materiałów, wersjami sprzętu i oprogramowania układowego BMS, dokumentacją produkcyjną oraz wynikami wydania. Określ zakres identyfikowalności i obowiązki dostawców zgodnie z obowiązującymi wymaganiami i ryzykiem. Oceń zmiany przed wdrożeniem, udokumentuj weryfikację i wszelkie niezbędne walidacje oraz dokładnie zarejestruj moment wprowadzenia zatwierdzonej wersji do produkcji.
Na wynos
Rozróżniaj zapisy dostawców ogniw, zapisy produkcji pakietów i zapisy gotowych urządzeń.
Norma ISO 13485 nie określa uniwersalnego kodu Data Matrix ani platformy MES dla każdej celi baterii.
Kontroluj podmiany komórek, oprogramowanie układowe BMS, ustawienia zabezpieczeń i krytyczne zmiany produkcyjne.
Wykorzystuj analizę ryzyka projektowego i analizę ryzyka procesowego zgodnie z ich celami.
Przetestuj odzyskiwanie danych i popraw brakujące ogniwa przed rozpoczęciem rzeczywistego badania terenowego.
Część 1: Zdefiniuj zakres śledzenia
1.1 Oddziel wymagania systemu jakości od zatwierdzenia produktu
ISO 13485: 2016 Dotyczy systemów zarządzania jakością dla wyrobów medycznych i powiązanych usług. Certyfikacja systemu jakości nie oznacza zatwierdzenia indywidualnego projektu baterii i nie zastępuje oceny bezpieczeństwa i wydajności na poziomie urządzenia.
Procedura śledzenia powinna określać swój zakres i dokumentację zgodnie z obowiązującymi wymogami regulacyjnymi. Nie należy stosować wymagań dotyczących urządzeń wszczepialnych bezkrytycznie do każdego zewnętrznego zestawu baterii medycznych. Umowy z klientami i ocena ryzyka związanego z urządzeniem mogą wymagać dodatkowych kontroli.
FDA Rozporządzenie w sprawie systemu zarządzania jakością (QMSR) Norma weszła w życie 2 lutego 2026 r. i uwzględnia normę ISO 13485:2016 przez odniesienie, z dodatkowymi wymogami FDA. Należy określić stosowalność zgodnie z rolą firmy i dostarczanym produktem; dostawca podzespołów nie powinien zakładać, że jego obowiązki są identyczne z obowiązkami producenta gotowego wyrobu.
1.2 Przydzielanie odpowiedzialności w całym łańcuchu dostaw
Producent ogniw zazwyczaj prowadzi wewnętrzną dokumentację materiałową i procesową. Producent pakietów łączy zakupione partie ogniw z dokumentacją produkcji i wydania pakietów. Producent OEM urządzeń medycznych łączy konfigurację baterii z gotowym urządzeniem i dokumentacją jego dystrybucji.
Dostęp do informacji o separatorze lub partii elektrolitu może wymagać współpracy dostawcy. Nie jest konieczne, aby każda fabryka opakowań bezpośrednio mierzyła lub przechowywała wszystkie dane dotyczące surowców w procesie produkcyjnym. Należy uzgodnić, które dane będą przechowywane przez każdą ze stron, jak długo będą dostępne i jak można je odzyskać podczas dochodzenia.
Część 2: Zbuduj użyteczną historię pakietów
2.1 Połącz materiały przychodzące z wydanymi pakietami
Poniżej znajduje się lista kontrolna dotycząca inżynierii, a nie uniwersalna lista wymagana dla każdego produktu akumulatorowego.
Rekord | Praktyczne informacje do zapamiętania |
|---|---|
Tożsamość komórki | Producent, model, partia dostawcy, partia odbioru, ilość i status akceptacji |
Tożsamość paczki | Numer seryjny opakowania lub identyfikator partii kontrolowanej, model i wersja BOM |
Konfiguracja BMS | Wersja płyty, wersja oprogramowania sprzętowego i kontrolowane ustawienia ochrony/konfiguracji |
Historia zgromadzeń | Zlecenie pracy, odpowiednia rewizja procesu, inspekcje i zatwierdzone przeróbki |
Ujawnij dowody | Wersja procedury testowej, wyniki, decyzja o akceptacji i autoryzacja |
Link do dostawy | Dostarczono dane klienta, rekordy przesyłek i identyfikatory umożliwiające śledzenie OEM |
Dla litu szacuje się niestandardowe pakiety baterii litowychRejestry pakietów na poziomie seryjnym często ułatwiają serwisowanie i dochodzenie. Serializacja pojedynczych ogniw może zwiększyć szczegółowość, jeśli jest dostępna i uzasadniona. Kontrolowana segregacja partii i rejestry montażu mogą również pomóc w utrzymaniu genealogii. Komórka bez indywidualnego kodu Data Matrix nie jest automatycznie niemożliwa do wyśledzenia.
2.2 Przeróbka sterowania, aktualizacje oprogramowania sprzętowego i mieszanie partii
Rejestruj zarówno oryginalne, jak i zamienne komponenty, gdy przeróbka zmienia wydaną konfigurację. Zachowaj historię aktualizacji oprogramowania sprzętowego zamiast nadpisywać poprzednią wersję. Jeśli w partii pakietu znajduje się więcej niż jedna zatwierdzona partia ogniw, zapisz ich rzeczywistą alokację i zapobiegaj przypadkowemu pomieszaniu z niezatwierdzonym materiałem.
Arkusz kalkulacyjny, baza danych lub system MES muszą być odpowiednie do zamierzonego zastosowania. Zdefiniuj uprawnienia, kopie zapasowe, historię zmian i mechanizmy kontroli pobierania. Oceń potrzeby walidacji oprogramowania używanego w systemie jakości w zależności od jego zastosowania i ryzyka; zakup systemu MES nie oznacza automatycznego utworzenia zgodnej dokumentacji.
2.3 Testowanie pobierania do przodu i do tyłu
Zacznij od partii ogniw i zidentyfikuj powiązane pakiety i przesyłki. Następnie wybierz zwolniony pakiet i pobierz historię jego komponentów oraz konfiguracji. Uwzględnij stan magazynowy, produkcję w toku, jednostki przerobione i produkty zwrócone, tam gdzie to istotne.
Określ częstotliwość ćwiczeń i cele dotyczące reakcji, korzystając z procedury jakości i wymagań klienta. Coroczne ćwiczenia lub cel odzyskiwania danych oparty na liczbie godzin mogą być przydatne, ale żadnego z nich nie należy przedstawiać jako uniwersalnej zasady ISO 13485. Rejestruj luki, działania korygujące i kontrole następcze.
Część 3: Ocena zmian przed udostępnieniem do produkcji
3.1 Utwórz powiadomienie o zmianie dostawcy
Określ oczekiwania dotyczące powiadomień o zmianach, które mogą wpłynąć na wymagania dotyczące zakupionego produktu. Przykładami mogą być model lub konstrukcja ogniwa, lokalizacja produkcji, skład materiału, wymiary krytyczne oraz wycofane komponenty. Określ wymagane informacje, przejrzyj dane kontaktowe i harmonogram wdrożenia w umowie z dostawcą.
Zapewnienie dostawcy o równoważnej pojemności jest niewystarczające do zatwierdzenia ogniwa zamiennego. Należy sprawdzić limity napięcia, impedancję, zdolność impulsową, limity temperatury, wymiary, przebieg starzenia oraz dokumentację bezpieczeństwa. Zatwierdzenie dostawcy należy oddzielić od zatwierdzenia konkretnej części i wersji.
3.2 Dopasuj recenzję do zmiany
zmiana | Potencjalny wpływ | Przykładowa ocena |
|---|---|---|
Podstawienie modelu komórkowego | Czas pracy, spadek napięcia, ładowanie i zachowanie termiczne | Porównanie elektryczne, reprezentatywne testy obciążenia i przegląd dokumentów bezpieczeństwa |
Oprogramowanie układowe lub ustawienia BMS | Odcięcia, alarmy, raportowanie SOC i zachowanie odzyskiwania | Przegląd oprogramowania, testy regresyjne i sprawdzanie reakcji na błędy |
MOSFET, bezpiecznik lub złącze | Nagrzewanie, zdolność przerywania i straty napięcia | Kontrola najgorszego prądu, temperatury i koordynacji zabezpieczeń |
Proces spawania | Siła, wytrzymałość i spójność stawów | Przegląd i weryfikacja lub walidacja ryzyka procesu, w zależności od potrzeb |
Obudowa lub izolacja | Ochrona mechaniczna, odstępy i przenoszenie ciepła | Ocena dopasowania, mechaniki, izolacji i ciepła |
Wykorzystaj analizę ryzyka projektowego do zmian w architekturze baterii i funkcjach zabezpieczających. PFMEA analizuje tryby awarii w procesie produkcyjnym; nie zastępuje zarządzania ryzykiem na poziomie urządzenia. Ani niski numer priorytetu ryzyka, ani certyfikat dostawcy sam w sobie nie stanowią o akceptowalności.
3.3 Wdrażanie kontroli i istniejące zapasy
Udokumentuj uzasadnienie zmiany, wymagania, ocenę ryzyka, wyniki weryfikacji, niezbędne walidacje, zatwierdzenia oraz obowiązujący numer seryjny lub partię. Zdecyduj, jak postępować z istniejącymi zapasami i jednostkami już dostarczonymi. Koordynuj zatwierdzenia OEM oraz przeglądy wpływu na regulacje prawne lub certyfikację, tam gdzie to konieczne.
Nie każda zmiana wymaga całkowitego ponownego testowania lub nowej certyfikacji. Ocena musi uzasadniać zakres. Zmiana składu chemicznego, okna napięciowego lub zachowania krytycznego dla bezpieczeństwa może wymagać gruntownego przeprojektowania i walidacji na poziomie systemu.
Część 4: Utrzymanie skuteczności systemu
4.1 Stosuj kontrole dostawców i procesów oparte na ryzyku
Ocena dostawcy powinna odzwierciedlać krytyczność komponentów i wydajność dostawcy. Przeglądy dokumentacji, kwalifikacja próbek i audyty mogą mieć na to wpływ. Nie należy mylić etapów audytu certyfikacyjnego z obowiązkowym dwuetapowym audytem każdego dostawcy.
Oceniaj procesy montażu, których wyników nie można w pełni zweryfikować w późniejszej inspekcji. Zdefiniuj odpowiednie procedury walidacji i monitorowania, tam gdzie to konieczne. Dokładne kontrole zależą od procesu; uniwersalne stwierdzenie, że każda operacja spawania wymaga tego samego pakietu IQ/OQ/PQ, jest zbyt ogólne.
4.2 Połącz dochodzenia z CAPA
Identyfikowalność zawęża zakres dochodzenia; wyniki testów i analiza przyczyn źródłowych decydują o podjęciu odpowiednich działań. W uzasadnionych przypadkach należy zaktualizować kontrole dostawców, dokumentację projektową, instrukcje robocze lub szkolenia. Przed zamknięciem należy zweryfikować skuteczność.
Dobierz wskaźniki i terminy CAPA do ryzyka i systemu jakości. Nie ma uniwersalnego wymogu dotyczącego 85% wskaźnika zamknięć, okna realizacji 60-120 dni ani stałej oszczędności finansowej dla poszczególnych akumulatorów. Okresy przechowywania dokumentacji powinny odzwierciedlać obowiązujące wymagania, okres użytkowania produktu i zobowiązania umowne.
Kolejnym praktycznym krokiem jest przegląd jednego wydanego pakietu, od momentu otrzymania komórki do momentu wysyłki do klienta, a następnie przeprowadzenie jednej ostatniej zmiany przez proces zatwierdzenia i wdrożenia. W celu uzyskania wsparcia specyficznego dla projektu, omów wymaganą dokumentację i kontrolę konfiguracji. Large Powerkonsultacje dotyczące niestandardowych baterii.
FAQ
Czy każda komórka potrzebuje unikalnego numeru seryjnego?
Nie zawsze. Określ szczegółowość identyfikacji na podstawie obowiązujących wymagań i ryzyka. Rekordy komórek oparte na partiach, powiązane z identyfikowalnymi opakowaniami, mogą wspierać identyfikowalność, gdy rejestry segregacji i montażu są wiarygodne.
Czy producent zestawów musi przechowywać zapisy partii elektrolitu i separatora?
Te dane są zazwyczaj przechowywane przez producenta ogniw. Określ wymagane zasady dostępu i przechowywania danych z dostawcami, zamiast zakładać, że każda fabryka opakowań posiada pełną historię surowców.
Czy aktualizacja oprogramowania sprzętowego BMS wymaga kontroli zmian?
Tak. Oceń jego wpływ na wymagania, zachowania ochronne, komunikację i integrację urządzeń. Udokumentuj testowanie i zatwierdzanie oraz zachowaj historię wersji pakietów, których dotyczy problem.
Czy każde ogniwo zamienne wymaga pełnej ponownej certyfikacji?
Nie ma jednej uniwersalnej odpowiedzi. Przeanalizuj zmiany pod kątem zatwierdzonego projektu, istniejących raportów i obowiązujących wymagań, a następnie uzgodnij niezbędne działania weryfikacyjne, walidacyjne i certyfikacyjne z odpowiedzialnymi stronami.
Czy możliwość śledzenia produktów może zapobiec wszelkim wycofaniom produktów?
Nie. Pomaga zidentyfikować potencjalnie wadliwe produkty oraz wspiera dochodzenie i działania naprawcze. Nie zastępuje walidacji projektu, kontroli produkcji ani oceny bezpieczeństwa w terenie opartej na dowodach.


