
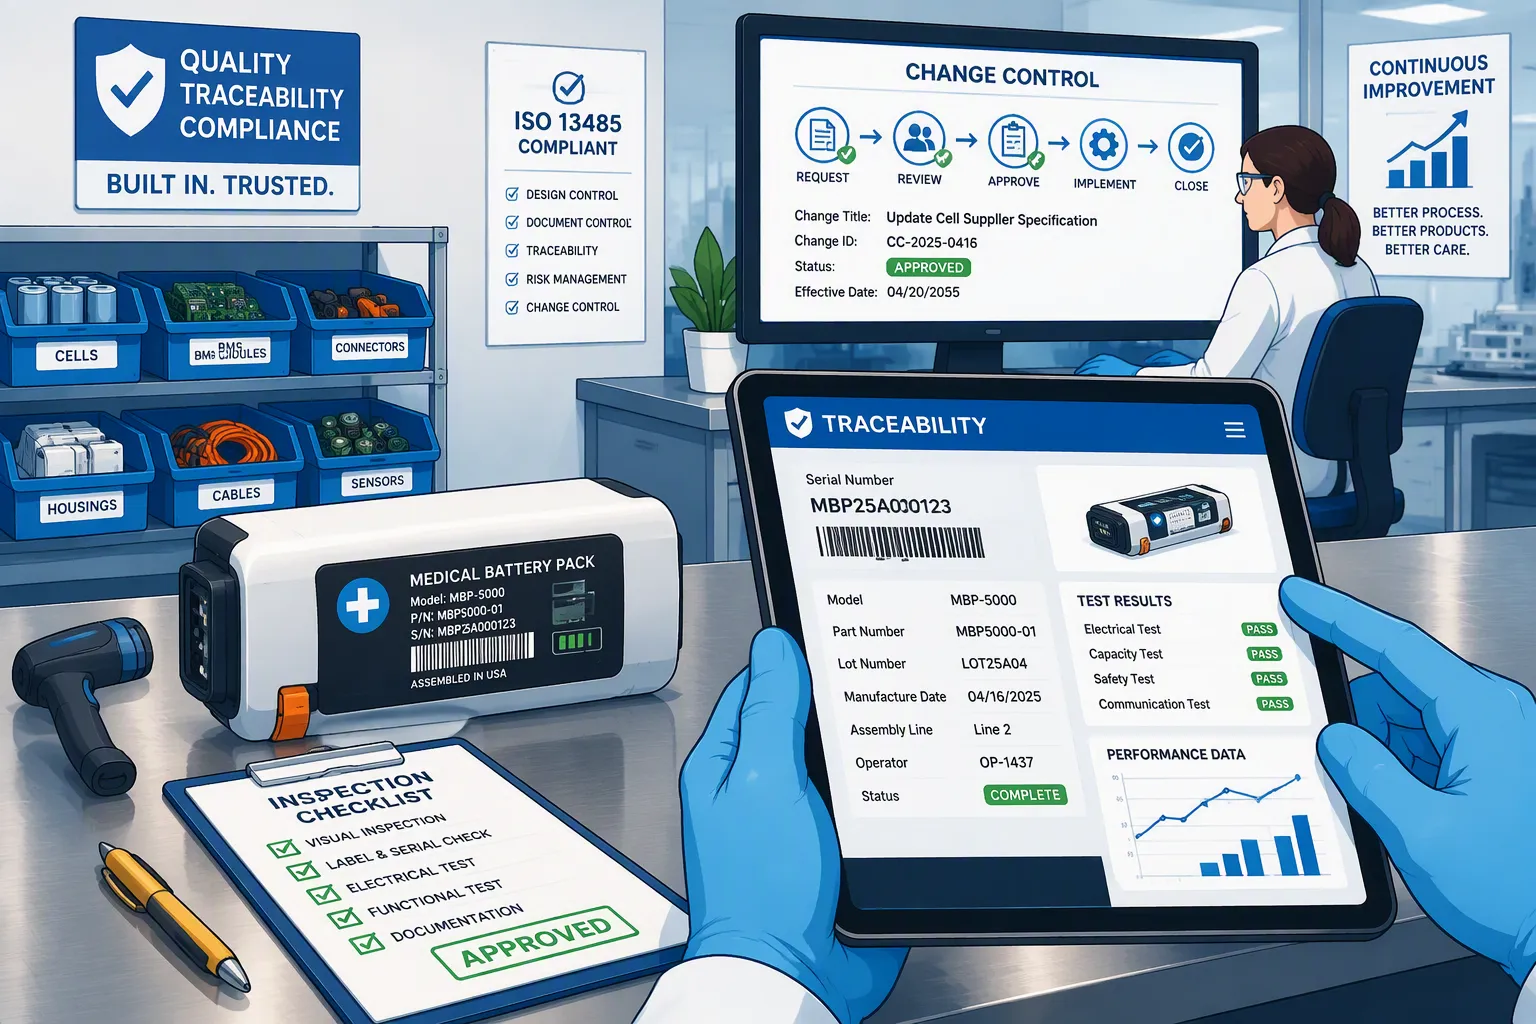
Tritt bei einem Medizinprodukt ein batteriebedingter Fehler auf, müssen die Ingenieure die betroffenen Zellchargen, Batteriekonfigurationen und BMS-Revisionen identifizieren. Zuverlässige Aufzeichnungen helfen bei der Festlegung des Untersuchungsumfangs; sie beweisen jedoch nicht allein, welche Komponente den Fehler verursacht hat.
Für medizinische BatteriesätzeRückverfolgbarkeit und Änderungsmanagement sollten die genehmigte Konstruktion mit dem tatsächlich hergestellten und gelieferten Produkt verbinden. Dieser Artikel beschreibt einen praktischen Ansatz für Verpackungshersteller und OEMs von Medizinprodukten, die im Rahmen eines Qualitätsmanagementsystems nach ISO 13485 arbeiten.
Schnelle Antwort: Verknüpfen Sie jede Packungskennung mit der zugehörigen Zellcharge, der genehmigten Stückliste, den Hardware- und Firmware-Versionen des Gebäudemanagementsystems (BMS), den Produktionsaufzeichnungen und den Freigabeergebnissen. Definieren Sie die Rückverfolgbarkeitstiefe und die Verantwortlichkeiten der Lieferanten gemäß den geltenden Anforderungen und Risiken. Bewerten Sie Änderungen vor der Implementierung, dokumentieren Sie die Überprüfung und führen Sie alle erforderlichen Validierungen durch. Dokumentieren Sie genau, wann eine genehmigte Version in die Produktion geht.
Wichtige Erkenntnisse
Unterscheiden Sie zwischen Datensätzen von Zelllieferanten, Datensätzen der Verpackungsherstellung und Datensätzen von Fertigprodukten.
ISO 13485 schreibt keinen universellen Data-Matrix-Code oder eine universelle MES-Plattform für jede Batteriezelle vor.
Austausch von Kontrollzellen, BMS-Firmware, Schutzeinstellungen und kritische Fertigungsänderungen.
Nutzen Sie die Designrisikoanalyse und die Prozessrisikoanalyse für ihre jeweiligen Zwecke.
Testen Sie den Abruf von Datensätzen und korrigieren Sie fehlende Verbindungen vor einer eigentlichen Felduntersuchung.
Teil 1: Definition des Rückverfolgbarkeitsbereichs
1.1 Trennung der Qualitätssicherungsanforderungen von der Produktzulassung
ISO 13485:2016 Es geht um Qualitätsmanagementsysteme für Medizinprodukte und zugehörige Dienstleistungen. Die Zertifizierung eines Qualitätssystems stellt keine Zulassung eines einzelnen Batteriedesigns dar und ersetzt nicht die Sicherheits- und Leistungsbewertung auf Geräteebene.
Das Rückverfolgbarkeitsverfahren sollte seinen Anwendungsbereich und seine Aufzeichnungen gemäß den geltenden regulatorischen Anforderungen festlegen. Anforderungen, die spezifisch für implantierbare Medizinprodukte sind, dürfen nicht pauschal auf alle externen medizinischen Akkus angewendet werden. Kundenvereinbarungen und die Risikobewertung des Medizinprodukts können zusätzliche Kontrollen erfordern.
FDA's Qualitätsmanagementsystem-Verordnung (QMSR) Die Norm trat am 2. Februar 2026 in Kraft und verweist auf ISO 13485:2016, ergänzt durch zusätzliche FDA-Anforderungen. Die Anwendbarkeit ist anhand der Rolle des Unternehmens und des gelieferten Produkts zu bestimmen; ein Komponentenlieferant sollte nicht davon ausgehen, dass seine Verpflichtungen mit denen eines Herstellers von Fertigprodukten identisch sind.
1.2 Verantwortlichkeiten innerhalb der Lieferkette verteilen
Der Zellhersteller pflegt üblicherweise seine interne Material- und Prozesshistorie. Der Akkuhersteller verknüpft gekaufte Zellchargen mit den Produktions- und Freigabedatensätzen der Akkus. Der OEM des Medizinprodukts verknüpft die Batteriekonfiguration mit dem fertigen Gerät und dessen Vertriebsdatensätzen.
Der Zugriff auf Informationen zu Separator- oder Elektrolytchargen kann die Mitwirkung des Lieferanten erfordern. Es ist nicht notwendig, davon auszugehen, dass jede Verpackungsfabrik alle Daten der vorgelagerten Rohstoffe direkt erfasst oder speichert. Vereinbaren Sie, welche Aufzeichnungen von welcher Partei aufbewahrt werden, wie lange diese verfügbar bleiben und wie sie im Rahmen einer Untersuchung abgerufen werden können.
Teil 2: Erstellen einer brauchbaren Pakethistorie
2.1 Eingehende Materialien mit freigegebenen Paketen verknüpfen
Nachfolgend finden Sie eine Checkliste für Ingenieure, keine universelle Liste, die für jedes Batterieprodukt vorgeschrieben ist.
Rekord | Praktische Informationen zum Aufbewahren |
|---|---|
Zellidentität | Hersteller, Modell, Lieferantenlos, Wareneingangslos, Menge und Annahmestatus |
Rudelidentität | Seriennummer der Verpackung oder Chargenkennung, Modell und Stücklistenrevision |
BMS-Konfiguration | Platinenrevision, Firmware-Version und kontrollierte Schutz-/Konfigurationseinstellungen |
Montagehistorie | Arbeitsauftrag, relevante Prozessüberarbeitung, Inspektionen und genehmigte Nacharbeit |
Beweise freigeben | Testverfahrensversion, Ergebnisse, Abnahmeentscheidung und Genehmigung |
Lieferlink | Kundendaten, Versanddokumente und Kennungen für die OEM-Rückverfolgbarkeit |
Für benutzerdefinierte Lithium-AkkusSeriennummernbasierte Packungsdatensätze erleichtern häufig Service und Untersuchung. Die Serialisierung einzelner Zellen kann, sofern verfügbar und gerechtfertigt, zusätzliche Details liefern. Kontrollierte Chargentrennungs- und Montageaufzeichnungen können die Herkunft ebenfalls gewährleisten. Eine Zelle ohne individuellen Data-Matrix-Code ist nicht automatisch nicht auffindbar.
2.2 Überarbeitung der Steuerung, Firmware-Updates und Chargenmischung
Dokumentieren Sie sowohl die Original- als auch die Ersatzkomponenten, wenn Nacharbeiten eine freigegebene Konfiguration ändern. Bewahren Sie den Firmware-Update-Verlauf auf, anstatt die vorherige Version zu überschreiben. Falls mehrere zugelassene Zellchargen in eine Verpackungscharge gelangen, dokumentieren Sie die tatsächliche Zuordnung und verhindern Sie eine versehentliche Vermischung mit nicht zugelassenem Material.
Tabellenkalkulationsprogramme, Datenbanken oder MES-Systeme müssen für ihren vorgesehenen Zweck geeignet sein. Berechtigungen, Datensicherungen, Änderungshistorie und Abrufmechanismen sind festzulegen. Der Validierungsbedarf der im Qualitätssicherungssystem verwendeten Software ist entsprechend ihrer Anwendung und des damit verbundenen Risikos zu bewerten; die Anschaffung eines MES-Systems gewährleistet nicht automatisch die Einhaltung der Vorschriften.
2.3 Test des Vorwärts- und Rückwärtsabrufs
Beginnen Sie mit einer Charge und identifizieren Sie die zugehörigen Verpackungen und Lieferungen. Wählen Sie anschließend eine freigegebene Verpackung aus und rufen Sie deren Komponenten- und Konfigurationshistorie ab. Berücksichtigen Sie gegebenenfalls Lagerbestände, unfertige Erzeugnisse, nachbearbeitete Einheiten und Retouren.
Legen Sie die Übungshäufigkeit und Reaktionsziele anhand der Qualitätsprozesse und Kundenanforderungen fest. Eine jährliche Übung oder ein stundenbasiertes Wiederherstellungsziel kann hilfreich sein, sollte aber nicht als universelle ISO-13485-Regel dargestellt werden. Dokumentieren Sie Abweichungen, Korrekturmaßnahmen und Folgekontrollen.
Teil 3: Änderungen vor der Produktionsfreigabe bewerten
3.1 Einrichtung einer Lieferantenänderungsbenachrichtigung
Definieren Sie die Benachrichtigungserwartungen für Änderungen, die Auswirkungen auf die Anforderungen an zugekaufte Produkte haben könnten. Relevante Beispiele sind Zellmodell oder -konstruktion, Fertigungsstandort, Materialzusammensetzung, kritische Abmessungen und nicht mehr erhältliche Komponenten. Legen Sie die erforderlichen Informationen fest und überprüfen Sie die Ansprechpartner und den Implementierungszeitpunkt im Lieferantenvertrag.
Die Zusicherung eines Lieferanten hinsichtlich gleichwertiger Kapazität reicht für die Genehmigung einer Ersatzzelle nicht aus. Überprüfen Sie Spannungsgrenzen, Impedanz, Impulsfestigkeit, Temperaturgrenzen, Abmessungen, Alterungsverhalten und die zugehörige Sicherheitsdokumentation. Die Lieferantengenehmigung muss getrennt von der Genehmigung des Bauteils und der Revision erfolgen.
3.2 Ordnen Sie die Überprüfung der Änderung zu.
Ändern | Mögliche Auswirkungen | Beispielbewertung |
|---|---|---|
Zellmodell-Substitution | Laufzeit, Spannungseinbruch, Lade- und Wärmeverhalten | Elektrischer Vergleich, repräsentative Lasttests und Überprüfung der Sicherheitsdokumentation |
BMS-Firmware oder -Einstellungen | Abschaltungen, Alarme, SOC-Berichterstattung und Wiederherstellungsverhalten | Softwareprüfung, Regressionstests und Fehlerbehebungsprüfungen |
MOSFET, Sicherung oder Stecker | Heizung, Abschaltvermögen und Spannungsverlust | Überprüfung der Strom-, Wärme- und Schutzkoordination im Worst-Case-Szenario |
Schweißprozess | Gelenkfestigkeit, Widerstandsfähigkeit und Konsistenz | Prozessrisikoprüfung und -verifizierung bzw. -validierung je nach Bedarf |
Gehäuse oder Isolierung | Mechanischer Schutz, Abstand und Wärmeübertragung | Passform-, mechanische, Isolations- und Wärmebewertung |
Für Änderungen an der Batteriearchitektur und den Schutzfunktionen ist eine Designrisikoanalyse erforderlich. Die PFMEA befasst sich mit Fehlermöglichkeiten im Fertigungsprozess; sie ersetzt jedoch nicht das Risikomanagement auf Geräteebene. Weder eine niedrige Risikopriorität noch ein Lieferantenzertifikat allein belegen die Akzeptanz.
3.3 Kontrollimplementierung und vorhandener Bestand
Dokumentieren Sie die Änderungsbegründung, die betroffenen Anforderungen, die Risikobewertung, die Verifizierungsergebnisse, die erforderlichen Validierungen, Genehmigungen und die gültige Seriennummer bzw. Charge. Legen Sie fest, wie mit dem vorhandenen Lagerbestand und bereits ausgelieferten Einheiten umzugehen ist. Koordinieren Sie gegebenenfalls die OEM-Genehmigung und die Überprüfung der Auswirkungen auf regulatorische oder Zertifizierungsbestimmungen.
Nicht jede Änderung erfordert eine vollständige Neuprüfung oder eine neue Zertifizierung. Die Bewertung muss den Umfang rechtfertigen. Änderungen der chemischen Zusammensetzung, des Spannungsbereichs oder des sicherheitskritischen Verhaltens können eine umfassende Neukonstruktion und eine Validierung auf Systemebene erforderlich machen.
Teil 4: Das System effektiv halten
4.1 Risikobasierte Lieferanten- und Prozesskontrollen anwenden
Die Lieferantenbewertung sollte die Kritikalität der Komponenten und die Leistung des Lieferanten berücksichtigen. Dokumentenprüfungen, Stichprobenqualifizierung und Audits können dazu beitragen. Verwechseln Sie nicht die Zertifizierungsauditphasen mit einem obligatorischen zweistufigen Audit jedes Lieferanten.
Bewerten Sie Montageprozesse, deren Ergebnisse nicht vollständig durch spätere Prüfungen verifiziert werden können. Definieren Sie gegebenenfalls geeignete Validierungs- und Überwachungsmaßnahmen. Die genauen Kontrollen hängen vom jeweiligen Prozess ab; die pauschale Aussage, dass für jeden Schweißvorgang dasselbe IQ/OQ/PQ-Paket erforderlich ist, ist zu allgemein.
4.2 Verknüpfung von Untersuchungen mit CAPA
Die Rückverfolgbarkeit grenzt die Untersuchung ein; Testergebnisse und Ursachenanalyse bestimmen die geeigneten Maßnahmen. Lieferantenkontrollen, Konstruktionsunterlagen, Arbeitsanweisungen oder Schulungen sollten gegebenenfalls aktualisiert werden. Die Wirksamkeit ist vor Abschluss der Untersuchung zu überprüfen.
Wählen Sie CAPA-Kennzahlen und -Fristen entsprechend dem Risiko und dem Qualitätssystem. Es gibt keine allgemeingültige, batteriespezifische Vorgabe für eine Abschlussquote von 85 %, ein Fertigstellungsfenster von 60–120 Tagen oder eine feste finanzielle Einsparung. Die Aufbewahrungsfristen für Aufzeichnungen sollten den geltenden Anforderungen, der Produktlebensdauer und den vertraglichen Verpflichtungen entsprechen.
Ein praktischer nächster Schritt ist die Überprüfung eines freigegebenen Pakets vom Wareneingang bis zum Versand an den Kunden. Anschließend wird eine kürzlich vorgenommene Änderung durch den Genehmigungs- und Implementierungsprozess begleitet. Für projektspezifische Unterstützung besprechen Sie bitte die erforderliche Dokumentation und die Konfigurationskontrollen mit [Kontaktinformationen einfügen]. Large Powerindividuelle Batterieberatung.
FAQ
Benötigt jede Zelle eine eindeutige Seriennummer?
Nicht universell. Die Granularität der Identifizierung richtet sich nach den geltenden Anforderungen und Risiken. Chargenbezogene Zellendatensätze, die mit identifizierbaren Packungen verknüpft sind, können die Rückverfolgbarkeit unterstützen, sofern die Trenn- und Montageaufzeichnungen zuverlässig sind.
Muss ein Hersteller von Verpackungsmaterialien Chargenprotokolle für Elektrolyt und Separator aufbewahren?
Diese Aufzeichnungen werden üblicherweise vom Zellhersteller geführt. Definieren Sie die erforderlichen Zugriffs- und Aufbewahrungsvereinbarungen mit den Lieferanten, anstatt davon auszugehen, dass jede Verpackungsfabrik die vollständige Herkunft der Rohstoffe kennt.
Ist für ein BMS-Firmware-Update eine Änderungskontrolle erforderlich?
Ja. Bewerten Sie die Auswirkungen auf Anforderungen, Schutzverhalten, Kommunikation und Geräteintegration. Dokumentieren Sie Tests und Genehmigungen und bewahren Sie den Versionsverlauf der betroffenen Pakete auf.
Muss jede Ersatzzelle vollständig neu zertifiziert werden?
Es gibt keine allgemeingültige Antwort. Prüfen Sie die Änderung anhand des genehmigten Entwurfs, bestehender Berichte und geltender Anforderungen und stimmen Sie anschließend die erforderlichen Verifizierungs-, Validierungs- und Zertifizierungsmaßnahmen mit den Verantwortlichen ab.
Kann Rückverfolgbarkeit alle Rückrufe verhindern?
Nein. Es hilft, potenziell betroffene Produkte zu identifizieren und unterstützt die Untersuchung und Korrekturmaßnahmen. Es ersetzt jedoch weder die Designvalidierung noch die Fertigungskontrollen oder eine evidenzbasierte Sicherheitsbewertung vor Ort.


