

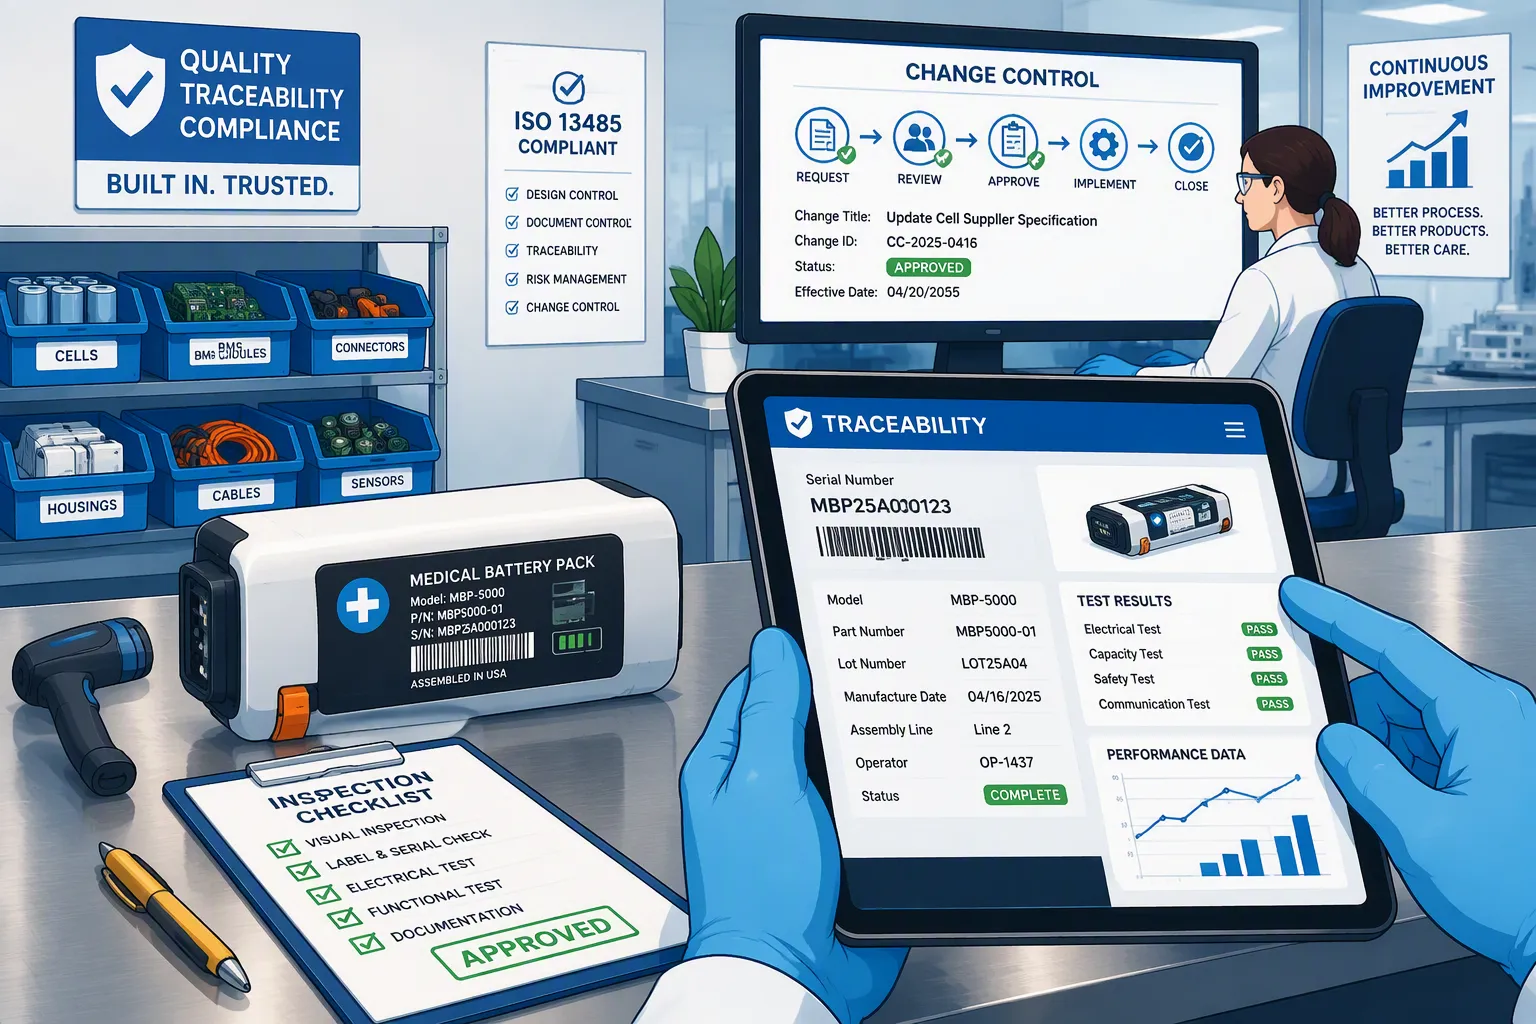
Quando un dispositivo medico presenta un guasto correlato alla batteria, gli ingegneri devono identificare i lotti di celle interessati, le configurazioni del pacco batterie e le revisioni del BMS. Una documentazione affidabile aiuta a definire l'ambito dell'indagine, ma non è sufficiente, di per sé, a dimostrare quale componente abbia causato il guasto.
Per pacchi batteria medicaliLa tracciabilità e il controllo delle modifiche dovrebbero collegare il progetto approvato al prodotto effettivamente fabbricato e fornito. Questo articolo illustra un approccio pratico per i produttori di imballaggi e i produttori di dispositivi medici che operano nell'ambito di un sistema di gestione della qualità ISO 13485.
Risposta rapida: Associare ciascun identificativo di pacchetto al relativo lotto di celle, alla distinta base approvata, alle revisioni hardware e firmware del BMS, ai registri di produzione e ai risultati del rilascio. Definire il livello di tracciabilità e le responsabilità del fornitore in base ai requisiti e ai rischi applicabili. Valutare le modifiche prima dell'implementazione, documentare la verifica e qualsiasi convalida necessaria e registrare con precisione quando una revisione approvata entra in produzione.
Punti chiave
Distinguere i registri dei fornitori di celle, i registri di produzione dei pacchi batteria e i registri dei dispositivi finiti.
La norma ISO 13485 non prescrive un codice Data Matrix universale o una piattaforma MES per ogni cella di batteria.
Sostituzione delle celle di controllo, firmware del BMS, impostazioni di protezione e modifiche critiche al processo produttivo.
Utilizzare l'analisi del rischio di progettazione e l'analisi del rischio di processo per i rispettivi scopi.
Verificare il recupero dei dati e correggere i collegamenti mancanti prima di un'indagine sul campo reale.
Parte 1: Definire l'ambito di tracciabilità
1.1 Separare i requisiti del sistema qualità dall'approvazione del prodotto
ISO 9001 e ISO 14001 riguarda i sistemi di gestione della qualità per i dispositivi medici e i servizi correlati. La certificazione di un sistema di qualità non costituisce l'approvazione del singolo progetto di batteria e non sostituisce la valutazione della sicurezza e delle prestazioni a livello di dispositivo.
La procedura di tracciabilità deve definirne l'ambito e registrare i dati in conformità con i requisiti normativi applicabili. Non applicare indiscriminatamente a tutti i pacchi batteria medicali esterni i requisiti specifici per i dispositivi impiantabili. Gli accordi con i clienti e la valutazione del rischio del dispositivo possono richiedere controlli aggiuntivi.
FDA Regolamento del sistema di gestione della qualità (QMSR) È entrata in vigore il 2 febbraio 2026 e incorpora per riferimento la norma ISO 13485:2016, con requisiti aggiuntivi della FDA. L'applicabilità deve essere determinata in base al ruolo dell'azienda e al prodotto fornito; un fornitore di componenti non deve presumere che i suoi obblighi siano identici a quelli di un produttore di dispositivi finiti.
1.2 Assegnare le responsabilità lungo tutta la catena di fornitura
Il produttore di celle in genere mantiene la propria genealogia interna dei materiali e dei processi. Il produttore di pacchi batteria collega i lotti di celle acquistati ai registri di produzione e rilascio dei pacchi. Il produttore di dispositivi medici (OEM) collega la configurazione della batteria al dispositivo finito e ai relativi registri di distribuzione.
L'accesso alle informazioni sui lotti di separatori o elettroliti potrebbe richiedere la collaborazione del fornitore. Non è necessario implicare che ogni fabbrica di confezioni misuri o memorizzi direttamente tutti i dati relativi alle materie prime a monte. È opportuno concordare quali registrazioni vengono conservate da ciascuna parte, per quanto tempo rimangono disponibili e come possono essere recuperate durante un'indagine.
Parte 2: Creare una cronologia di pacchetti utilizzabile
2.1 Collegare i materiali in entrata ai pacchetti rilasciati
Quello che segue è un elenco di controllo tecnico, non un elenco universale obbligatorio per ogni prodotto a batteria.
Record | Informazioni pratiche da conservare |
|---|---|
Identità cellulare | Produttore, modello, lotto del fornitore, lotto di ricezione, quantità e stato di accettazione |
Identità del branco | Numero di serie della confezione o identificativo del lotto controllato, modello e revisione della distinta base. |
Configurazione BMS | Revisione della scheda, versione del firmware e impostazioni di protezione/configurazione controllate |
Storia dell'Assemblea | Ordine di lavoro, revisione del processo pertinente, ispezioni e rilavorazioni approvate |
Rilasciare le prove | Versione della procedura di prova, risultati, decisione di accettazione e autorizzazione |
Link per la consegna | Cliente, dati di spedizione e identificativi forniti per la tracciabilità OEM |
Per pacchi batteria al litio personalizzatiLe registrazioni seriali dei pacchetti spesso semplificano l'assistenza e le indagini. La serializzazione delle singole celle può aggiungere dettagli laddove disponibili e giustificati. Tuttavia, anche la segregazione controllata dei lotti e le registrazioni di assemblaggio possono contribuire a mantenere la genealogia. Una cella senza un codice Data Matrix individuale non è automaticamente irrintracciabile.
2.2 Rilavorazione dei controlli, aggiornamenti del firmware e miscelazione dei lotti
Registrare sia i componenti originali che quelli di ricambio quando una rilavorazione modifica una configurazione rilasciata. Conservare la cronologia degli aggiornamenti del firmware anziché sovrascrivere la versione precedente. Se più di un lotto di celle approvato entra in un lotto di confezionamento, registrare l'assegnazione effettiva ed evitare la miscelazione accidentale con materiale non approvato.
Un foglio di calcolo, un database o un MES devono essere adatti all'uso previsto. Definire autorizzazioni, backup, cronologia delle modifiche e controlli di recupero. Valutare le esigenze di convalida del software utilizzato nel sistema qualità in base alla sua applicazione e al rischio; l'acquisto di un MES non garantisce automaticamente la conformità dei dati.
2.3 Test di recupero in avanti e all'indietro
Parti da un lotto di celle e identifica i pacchi e le spedizioni associati. Quindi seleziona un pacco rilasciato e recupera la cronologia dei componenti e della configurazione. Includi, ove pertinente, le scorte, i prodotti in lavorazione, le unità rilavorate e i prodotti restituiti.
Definire la frequenza delle esercitazioni e gli obiettivi di risposta attraverso la procedura di qualità e i requisiti del cliente. Un'esercitazione annuale o un obiettivo di recupero basato sulle ore possono essere utili, ma nessuno dei due dovrebbe essere presentato come una regola universale ISO 13485. Registrare le lacune, le azioni correttive e i controlli di follow-up.
Parte 3: Valutare le modifiche prima del rilascio in produzione
3.1 Istituzione della notifica di modifica del fornitore
Definisci le aspettative di notifica per le modifiche che potrebbero influire sui requisiti del prodotto acquistato. Esempi pertinenti includono il modello o la struttura della cella, il luogo di produzione, la formulazione del materiale, le dimensioni critiche e i componenti fuori produzione. Specifica le informazioni richieste, i contatti da rivedere e le tempistiche di implementazione nell'accordo con il fornitore.
La garanzia di capacità equivalente da parte del fornitore non è sufficiente per approvare una cella sostitutiva. Verificare i limiti di tensione, l'impedenza, la capacità di impulso, i limiti di temperatura, le dimensioni, il comportamento all'invecchiamento e la relativa documentazione di sicurezza. L'approvazione del fornitore deve essere separata dall'approvazione del componente e della revisione specifici.
3.2 Abbina la revisione al cambiamento
Cambiare | Impatto potenziale | Esempio di valutazione |
|---|---|---|
Sostituzione del modello cellulare | Tempo di funzionamento, calo di tensione, carica e comportamento termico | Confronto elettrico, prove di carico rappresentative e revisione della documentazione di sicurezza. |
Firmware o impostazioni BMS | Interruzioni, allarmi, reportistica SOC e comportamento di ripristino | Revisione del software, test di regressione e verifiche della risposta ai guasti |
MOSFET, fusibile o connettore | Riscaldamento, capacità di interruzione e perdita di tensione | Verifiche di coordinamento di corrente, termico e di protezione nel caso peggiore |
Processo di saldatura | Forza, resistenza e consistenza delle articolazioni | Revisione del rischio di processo e verifica o convalida, a seconda dei casi. |
Involucro o isolamento | Protezione meccanica, spaziatura e trasferimento di calore | Valutazione di adattamento, meccanica, isolamento e termica |
Utilizzare l'analisi del rischio di progettazione per le modifiche all'architettura della batteria e alle funzioni di protezione. La PFMEA prende in considerazione le modalità di guasto del processo di produzione; non sostituisce la gestione del rischio a livello di dispositivo. Né un basso numero di priorità di rischio né un certificato del fornitore da soli stabiliscono l'accettabilità.
3.3 Implementazione del controllo e inventario esistente
Documentare le motivazioni della modifica, i requisiti interessati, la valutazione del rischio, i risultati della verifica, le convalide necessarie, le approvazioni e il numero di serie o di lotto effettivo. Decidere come gestire le scorte esistenti e le unità già consegnate. Coordinare l'approvazione dell'OEM e le revisioni dell'impatto normativo o di certificazione, ove applicabile.
Non ogni modifica richiede una nuova fase di test o una nuova certificazione. La valutazione deve giustificarne la portata. Cambiamenti nella composizione chimica, nell'intervallo di tensione o nel comportamento critico per la sicurezza possono richiedere una riprogettazione sostanziale e una convalida a livello di sistema.
Parte 4: Mantenere il sistema efficace
4.1 Utilizzare controlli dei fornitori e dei processi basati sul rischio
La valutazione dei fornitori dovrebbe riflettere la criticità dei componenti e le prestazioni del fornitore stesso. La revisione della documentazione, la qualificazione dei campioni e gli audit possono tutti contribuire a tale valutazione. Non bisogna confondere le fasi dell'audit di certificazione con l'audit obbligatorio in due fasi per ogni fornitore.
Valutare i processi di assemblaggio i cui risultati non possono essere completamente verificati mediante ispezione successiva. Definire, ove necessario, procedure di validazione e monitoraggio adeguate. I controlli specifici dipendono dal processo; affermare in modo generico che ogni operazione di saldatura richieda lo stesso pacchetto IQ/OQ/PQ è troppo semplicistico.
4.2 Collegare le indagini alle azioni correttive e preventive (CAPA)
La tracciabilità restringe il campo di indagine; i risultati dei test e l'analisi delle cause profonde determinano l'azione appropriata. Aggiornare i controlli dei fornitori, i registri di progettazione, le istruzioni di lavoro o la formazione quando giustificato. Verificare l'efficacia prima della chiusura.
Scegliere le metriche e le scadenze delle azioni correttive e preventive (CAPA) in base al rischio e al sistema qualità. Non esiste un requisito universale specifico per le batterie che imponga un tasso di chiusura dell'85%, una finestra di completamento di 60-120 giorni o un risparmio finanziario fisso. I periodi di conservazione dei documenti devono riflettere i requisiti applicabili, il ciclo di vita del prodotto e gli obblighi contrattuali.
Un passo successivo pratico è quello di esaminare un pacchetto rilasciato dalla ricezione delle celle in entrata fino alla spedizione al cliente, quindi seguire una modifica recente attraverso l'approvazione e l'implementazione. Per il supporto specifico del progetto, discutere la documentazione richiesta e i controlli di configurazione tramite Large Powerconsulenza personalizzata sulla batteria.
FAQ
Ogni cellula necessita di un numero di serie univoco?
Non universalmente. Definire la granularità dell'identificazione in base ai requisiti applicabili e al rischio. I record cellulari basati sui lotti e collegati a confezioni identificabili possono supportare la tracciabilità quando i registri di segregazione e assemblaggio sono affidabili.
Il produttore di pacchi batteria è tenuto a conservare i registri dei lotti di elettrolita e separatore?
Questi dati vengono solitamente conservati a monte dal produttore delle celle. È fondamentale definire con i fornitori le modalità di accesso e conservazione dei dati, anziché presumere che ogni fabbrica di pacchi batteria detenga la genealogia completa delle materie prime.
L'aggiornamento del firmware del BMS richiede una procedura di controllo delle modifiche?
Sì. Valutare l'impatto sui requisiti, sul comportamento di protezione, sulle comunicazioni e sull'integrazione dei dispositivi. Documentare i test e l'approvazione e conservare la cronologia delle versioni per i pacchetti interessati.
Ogni cella di ricambio richiede una ricertificazione completa?
Non esiste una risposta universale. Esaminate la modifica confrontandola con il progetto approvato, i report esistenti e i requisiti applicabili, quindi concordate con le parti responsabili le necessarie azioni di verifica, convalida e certificazione.
La tracciabilità può prevenire tutti i richiami di prodotti?
No. Aiuta a identificare i prodotti potenzialmente interessati e supporta le indagini e le azioni correttive. Non sostituisce la convalida della progettazione, i controlli di produzione o una valutazione della sicurezza sul campo basata su dati concreti.


