
Wanneer een medisch apparaat een batterijgerelateerd defect vertoont, moeten technici de betreffende celbatches, accupakketconfiguraties en BMS-revisies identificeren. Betrouwbare gegevens helpen bij het bepalen van de reikwijdte van het onderzoek; ze bewijzen echter niet op zichzelf welk onderdeel de storing heeft veroorzaakt.
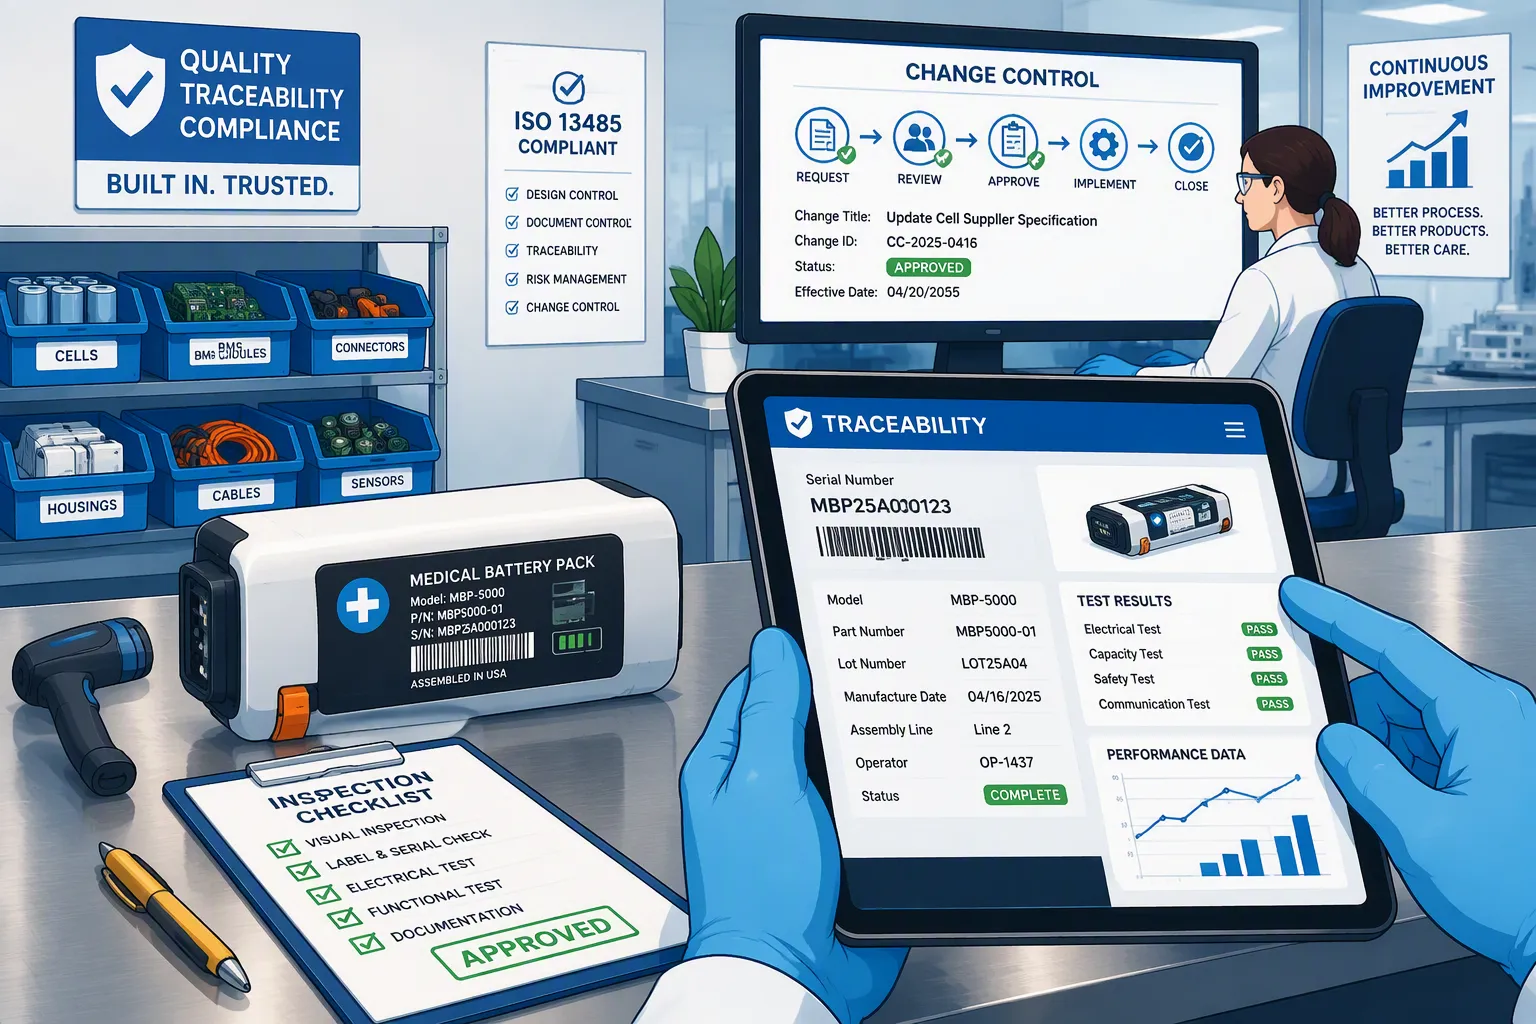
Bij medische batterijpakkettenTraceerbaarheid en wijzigingsbeheer moeten het goedgekeurde ontwerp koppelen aan het daadwerkelijk geproduceerde en geleverde product. Dit artikel beschrijft een praktische aanpak voor verpakkingsfabrikanten en OEM's van medische hulpmiddelen die werken binnen een ISO 13485-kwaliteitsmanagementsysteem.
Snel antwoord: Koppel elke pakket-ID aan de bijbehorende celbatch, goedgekeurde materiaallijst, BMS-hardware- en firmware-revisies, productiegegevens en release-resultaten. Definieer de traceerbaarheidsdiepte en de verantwoordelijkheden van leveranciers op basis van de toepasselijke vereisten en risico's. Evalueer wijzigingen vóór implementatie, documenteer de verificatie en eventuele noodzakelijke validatie, en registreer exact wanneer een goedgekeurde revisie in productie gaat.
Key Takeaways
Onderscheid de gegevens van de celleverancier, de gegevens van de verpakkingsproductie en de gegevens van het eindproduct.
ISO 13485 schrijft geen universele Data Matrix-code of MES-platform voor elke batterijcel voor.
Beheer celvervangingen, BMS-firmware, beveiligingsinstellingen en kritieke productiewijzigingen.
Gebruik ontwerp-risicoanalyse en proces-risicoanalyse voor hun respectievelijke doeleinden.
Test het ophalen van gegevens en corrigeer ontbrekende links voordat een echt veldonderzoek plaatsvindt.
Deel 1: Definieer het traceerbaarheidsbereik
1.1 Scheid de eisen van het kwaliteitssysteem van de productgoedkeuring
ISO 13485:2016 Dit betreft kwaliteitsmanagementsystemen voor medische hulpmiddelen en aanverwante diensten. Certificering van een kwaliteitssysteem is geen goedkeuring van een individueel batterijontwerp en vervangt niet de veiligheids- en prestatiebeoordeling op apparaatniveau.
De traceerbaarheidsprocedure moet de reikwijdte en de registratie ervan definiëren in overeenstemming met de toepasselijke wettelijke vereisten. Pas de eisen die specifiek gelden voor implanteerbare apparaten niet zonder onderscheid toe op elk extern medisch batterijpakket. Klantovereenkomsten en de risicobeoordeling van het apparaat kunnen aanvullende controles vereisen.
FDA's Verordening kwaliteitsmanagementsysteem (QMSR) De norm is op 2 februari 2026 van kracht geworden en verwijst naar ISO 13485:2016, met aanvullende eisen van de FDA. Bepaal de toepasbaarheid aan de hand van de rol van het bedrijf en het geleverde product; een toeleverancier van componenten mag er niet van uitgaan dat zijn verplichtingen identiek zijn aan die van een fabrikant van een eindproduct.
1.2 Verantwoordelijkheden toewijzen binnen de toeleveringsketen
De celproducent houdt doorgaans zijn interne materiaal- en procesgeschiedenis bij. De fabrikant van accupakketten koppelt ingekochte celbatches aan productie- en vrijgavegegevens van accupakketten. De OEM van het medische apparaat koppelt de batterijconfiguratie aan het uiteindelijke apparaat en de bijbehorende distributiegegevens.
Toegang tot informatie over separatoren of elektrolytbatches kan samenwerking met de leverancier vereisen. Het is niet nodig te veronderstellen dat elke verpakkingsfabriek alle gegevens over de grondstoffen rechtstreeks meet of opslaat. Spreek af welke gegevens door elke partij worden bewaard, hoe lang ze beschikbaar blijven en hoe ze tijdens een onderzoek kunnen worden opgevraagd.
Deel 2: Een bruikbare pakketgeschiedenis opbouwen
2.1 Inkomende materialen koppelen aan vrijgegeven pakketten
Het volgende is een technische checklist, geen universele lijst die voor elk batterijproduct verplicht is.
Record | Praktische informatie om te onthouden |
|---|---|
Celidentiteit | Fabrikant, model, leverancierslot, ontvangstlot, hoeveelheid en acceptatiestatus |
Pakidentiteit | Serienummer van de verpakking of gecontroleerde batch-identificatie, model en BOM-revisie. |
BMS-configuratie | Boardrevisie, firmwareversie en gecontroleerde beveiligings-/configuratie-instellingen |
Vergaderingsgeschiedenis | Werkorder, relevante procesrevisie, inspecties en goedgekeurde herstelwerkzaamheden |
Bewijs vrijgeven | Testprocedureversie, resultaten, acceptatiebesluit en autorisatie |
Leveringslink | Klantgegevens, verzendgegevens en identificatiegegevens verstrekt voor OEM-traceerbaarheid. |
Bij aangepaste lithium-batterijpakkettenSerienummers in verpakkingsgegevens maken service en onderzoek vaak eenvoudiger. Individuele celserialisatie kan, waar mogelijk en gerechtvaardigd, extra details toevoegen. Gecontroleerde scheiding van batches en assemblagegegevens kunnen echter ook de genealogie behouden. Een cel zonder individuele Data Matrix-code is niet automatisch ontraceerbaar.
2.2 Controle van herwerking, firmware-updates en batchmenging
Registreer zowel de originele als de vervangende componenten wanneer een herwerking een vrijgegeven configuratie wijzigt. Bewaar de firmware-updategeschiedenis in plaats van de vorige versie te overschrijven. Als er meer dan één goedgekeurde celpartij in een verpakkingsbatch terechtkomt, registreer dan de daadwerkelijke toewijzing en voorkom onbedoelde vermenging met niet-goedgekeurd materiaal.
Een spreadsheet, database of MES moet geschikt zijn voor het beoogde gebruik. Definieer toegangsrechten, back-ups, wijzigingsgeschiedenis en ophaalmechanismen. Beoordeel de validatiebehoeften voor software die in het kwaliteitssysteem wordt gebruikt, afhankelijk van de toepassing en het risico; de aanschaf van een MES garandeert niet automatisch conforme registraties.
2.3 Test voorwaarts en achterwaarts ophalen
Begin met een batch en identificeer de bijbehorende verpakkingen en zendingen. Selecteer vervolgens een vrijgegeven verpakking en haal de component- en configuratiegeschiedenis op. Voeg waar relevant voorraad, werk in uitvoering, herwerkte eenheden en geretourneerde producten toe.
Stel de frequentie van de oefening en de responsdoelen vast via de kwaliteitsprocedure en de klantvereisten. Een jaarlijkse oefening of een op uren gebaseerd hersteldoel kan nuttig zijn, maar geen van beide mag worden gepresenteerd als een universele ISO 13485-regel. Registreer tekortkomingen, corrigerende maatregelen en vervolgcontroles.
Deel 3: Wijzigingen evalueren vóór de productierelease
3.1 Stel een melding van leverancierswijziging in
Definieer de verwachtingen ten aanzien van meldingen bij wijzigingen die van invloed kunnen zijn op de eisen voor ingekochte producten. Relevante voorbeelden zijn celmodel of -constructie, productielocatie, materiaalsamenstelling, kritische afmetingen en uitgefaseerde componenten. Specificeer de vereiste informatie, bespreek de contactpersonen en de implementatietermijn in de leveranciersovereenkomst.
De garantie van een leverancier dat de capaciteit gelijkwaardig is, is onvoldoende om een vervangende cel goed te keuren. Controleer de spanningslimieten, impedantie, pulscapaciteit, temperatuurlimieten, afmetingen, verouderingsgedrag en de bijbehorende veiligheidsdocumentatie. Houd de goedkeuring van de leverancier los van de goedkeuring van het exacte onderdeel en de revisie.
3.2 Koppel de beoordeling aan de wijziging
Veranderen | Potentiële impact | Voorbeeld evaluatie |
|---|---|---|
Vervanging van het celmodel | Looptijd, spanningsdaling, laad- en thermisch gedrag | Elektrische vergelijking, representatieve belastingstests en beoordeling van veiligheidsdocumenten |
BMS-firmware of -instellingen | Uitschakelingen, alarmen, SOC-rapportage en herstelgedrag | Softwarebeoordeling, regressietests en foutresponscontroles |
MOSFET, zekering of connector | Verwarming, onderbrekingscapaciteit en spanningsverlies | Controle van de coördinatie van stroom, temperatuur en beveiliging in het ergste geval. |
Lasproces | Gewrichtssterkte, weerstand en consistentie | Procesrisicobeoordeling en verificatie of validatie, al naar gelang van toepassing. |
Behuizing of isolatie | Mechanische bescherming, afstand en warmteoverdracht | Beoordeling van pasvorm, mechanische eigenschappen, isolatie en thermische prestaties |
Gebruik ontwerprisicoanalyse voor wijzigingen aan de batterijarchitectuur en beveiligingsfuncties. PFMEA behandelt faalmodi in het productieproces; het is geen vervanging voor risicobeheer op apparaatniveau. Noch een lage risicoprioriteitsscore, noch een leverancierscertificaat alleen garandeert aanvaardbaarheid.
3.3 Implementatie van controlemaatregelen en bestaande voorraad
Documenteer de onderbouwing van de wijziging, de betrokken vereisten, de risicobeoordeling, de verificatieresultaten, de noodzakelijke validatie, goedkeuringen en het geldige serienummer of lotnummer. Bepaal hoe om te gaan met de bestaande voorraad en reeds geleverde eenheden. Coördineer de OEM-goedkeuring en de beoordeling van de impact op regelgeving of certificering, indien van toepassing.
Niet elke wijziging vereist een volledige hertest of een nieuwe certificering. De evaluatie moet de omvang van de wijziging rechtvaardigen. Veranderingen in de chemische samenstelling, het spanningsbereik of veiligheidskritisch gedrag kunnen een ingrijpende herontwerp en validatie op systeemniveau rechtvaardigen.
Deel 4: Zorg dat het systeem effectief blijft
4.1 Gebruik risicogebaseerde leveranciers- en procescontroles
De beoordeling van leveranciers moet de kritische aard van de componenten en de prestaties van de leverancier weerspiegelen. Documentbeoordelingen, steekproefkwalificatie en audits kunnen hieraan bijdragen. Verwar de certificeringsauditfasen niet met een verplichte tweestapsaudit van elke leverancier.
Beoordeel assemblageprocessen waarvan de resultaten niet volledig kunnen worden geverifieerd door latere inspectie. Definieer waar nodig geschikte validatie- en monitoringmethoden. De exacte controles zijn afhankelijk van het proces; de algemene bewering dat elke lasbewerking hetzelfde IQ/OQ/PQ-pakket vereist, is te algemeen.
4.2 Koppel onderzoeken aan CAPA
Traceerbaarheid verkleint de sporen in een onderzoek; testresultaten en oorzaakanalyse bepalen de juiste actie. Werk leverancierscontroles, ontwerpdocumenten, werkinstructies of trainingen bij wanneer dit gerechtvaardigd is. Controleer de effectiviteit vóór de afsluiting.
Kies CAPA-criteria en -termijnen op basis van het risico en het kwaliteitssysteem. Er bestaat geen universele, batterijspecifieke eis voor een afsluitingspercentage van 85%, een voltooiingstermijn van 60-120 dagen of een vaste financiële besparing. De bewaartermijnen voor documenten moeten aansluiten op de toepasselijke vereisten, de levensduur van het product en de contractuele verplichtingen.
Een praktische volgende stap is het beoordelen van één vrijgegeven pakket, van de ontvangst van de cellen tot de verzending naar de klant, en vervolgens het goedkeurings- en implementatieproces van één recente wijziging te doorlopen. Voor projectspecifieke ondersteuning kunt u de vereiste documentatie en configuratiebeheeropties bespreken. Large Power's op maat gemaakte batterijconsultatie.
FAQ
Heeft elke cel een uniek serienummer nodig?
Niet universeel. Bepaal de granulariteit van de identificatie op basis van de toepasselijke vereisten en risico's. Lotnummergebaseerde celgegevens, gekoppeld aan identificeerbare verpakkingen, kunnen de traceerbaarheid ondersteunen wanneer de scheidings- en assemblagegegevens betrouwbaar zijn.
Moet een fabrikant van verpakkingen batchgegevens van elektrolyten en separatoren bewaren?
Die gegevens worden doorgaans stroomopwaarts bijgehouden door de celproducent. Definieer de vereiste toegangs- en bewaartermijnen met leveranciers in plaats van ervan uit te gaan dat elke verpakkingsfabriek de volledige grondstoffenhistorie bezit.
Vereist een BMS-firmware-update wijzigingsbeheer?
Ja. Evalueer de impact ervan op de vereisten, het beveiligingsgedrag, de communicatie en de apparaatintegratie. Documenteer de tests en goedkeuringen en bewaar de versiegeschiedenis voor de betreffende pakketten.
Moet elke vervangende cel volledig opnieuw gecertificeerd worden?
Er bestaat geen universeel antwoord. Beoordeel de wijziging aan de hand van het goedgekeurde ontwerp, bestaande rapporten en toepasselijke eisen, en stem vervolgens de noodzakelijke verificatie-, validatie- en certificeringsacties af met de verantwoordelijke partijen.
Kan traceerbaarheid alle terugroepacties voorkomen?
Nee. Het helpt bij het identificeren van mogelijk getroffen producten en ondersteunt onderzoek en corrigerende maatregelen. Het vervangt geen ontwerpvalidatie, productiecontroles of een op bewijs gebaseerde veiligheidsbeoordeling in het veld.


