
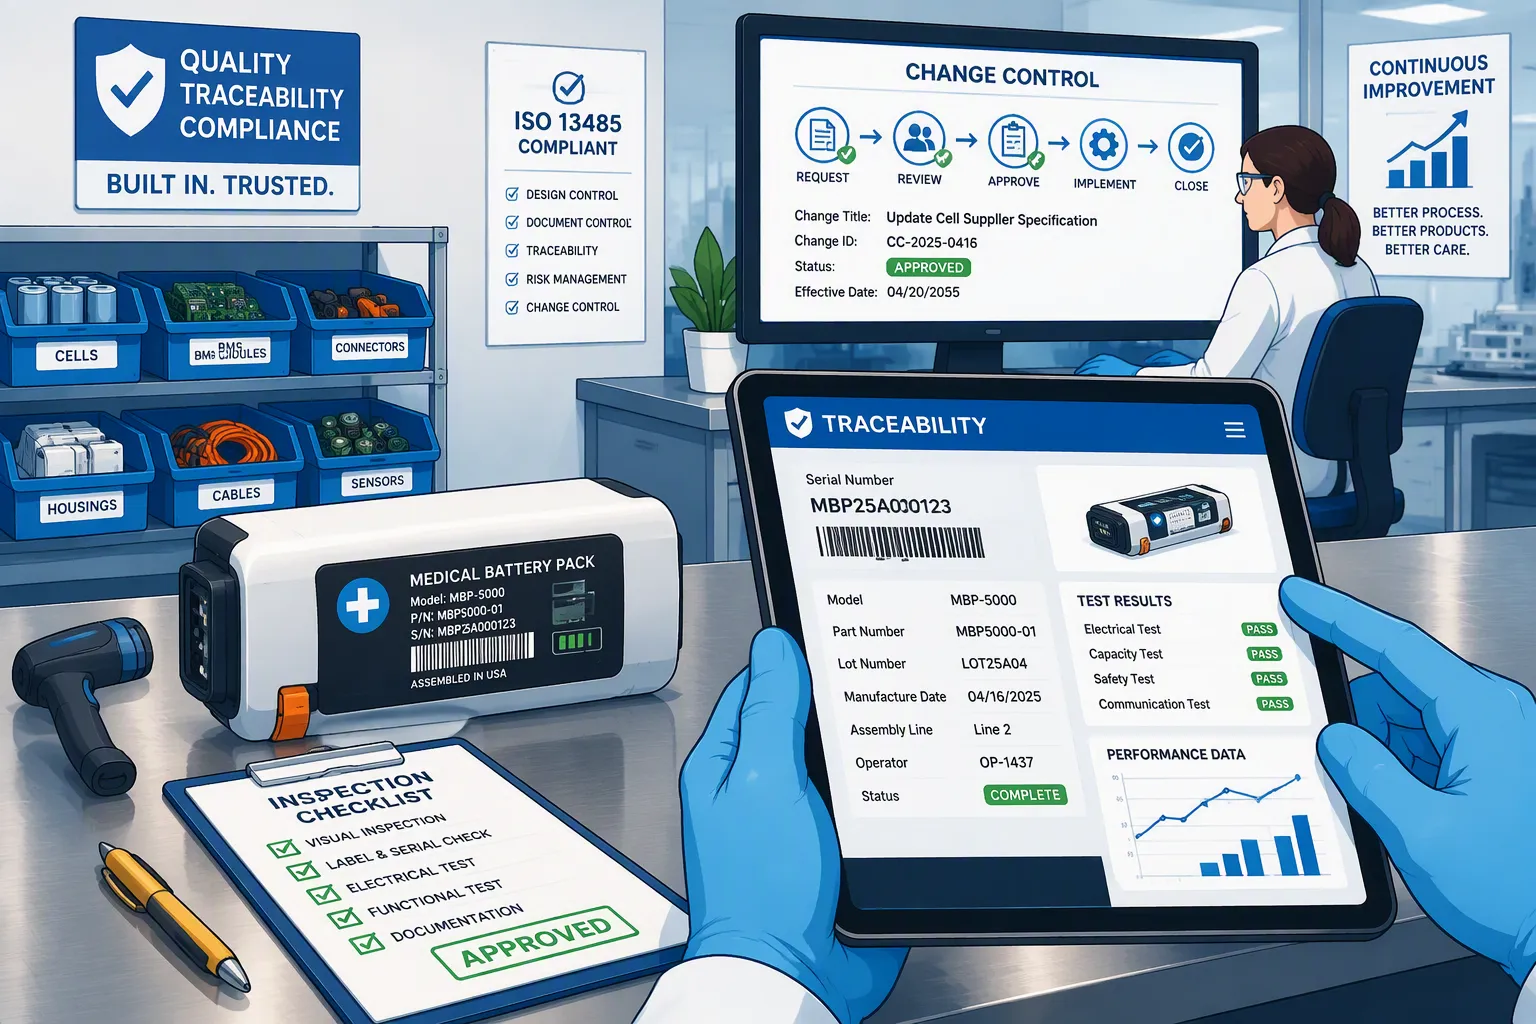
Quando um dispositivo médico apresenta uma falha relacionada à bateria, os engenheiros precisam identificar os lotes de células afetados, as configurações do conjunto de baterias e as revisões do BMS (Sistema de Gerenciamento de Bateria). Registros confiáveis ajudam a estabelecer o escopo da investigação; eles não comprovam, por si só, qual componente causou a falha.
Para baterias médicasA rastreabilidade e o controle de alterações devem conectar o projeto aprovado ao produto efetivamente fabricado e fornecido. Este artigo descreve uma abordagem prática para fabricantes de embalagens e OEMs de dispositivos médicos que trabalham dentro de uma estrutura de gestão da qualidade ISO 13485.
Resposta rápida: Vincule cada identificador de pacote ao seu lote de células, lista de materiais aprovada, revisões de hardware e firmware do BMS, registros de produção e resultados de lançamento. Defina o nível de rastreabilidade e as responsabilidades do fornecedor de acordo com os requisitos e riscos aplicáveis. Avalie as alterações antes da implementação, documente a verificação e qualquer validação necessária e registre exatamente quando uma revisão aprovada entra em produção.
Principais lições
Diferenciar registros de fornecedores de células, registros de fabricação de embalagens e registros de dispositivos acabados.
A norma ISO 13485 não prescreve um código Data Matrix universal ou uma plataforma MES para cada célula de bateria.
Substituições de células de controle, firmware do BMS, configurações de proteção e alterações críticas de fabricação.
Utilize a análise de risco de projeto e a análise de risco de processo para seus respectivos fins.
Testar a recuperação de registros e corrigir as lacunas existentes antes de uma investigação de campo real.
Parte 1: Definir o Escopo da Rastreabilidade
1.1 Separar os requisitos do sistema de qualidade da aprovação do produto
ISO 13485:2016 Refere-se a sistemas de gestão da qualidade para dispositivos médicos e serviços relacionados. A certificação de um sistema de qualidade não constitui aprovação de um projeto individual de bateria, nem substitui a avaliação de segurança e desempenho em nível de dispositivo.
O procedimento de rastreabilidade deve definir seu escopo e registros em conformidade com os requisitos regulamentares aplicáveis. Não aplique indiscriminadamente os requisitos específicos para dispositivos implantáveis a todas as baterias externas para dispositivos médicos. Os contratos com os clientes e a avaliação de risco do dispositivo podem exigir controles adicionais.
FDA's Regulamento do Sistema de Gestão da Qualidade (QMSR) Entrou em vigor em 2 de fevereiro de 2026 e incorpora a ISO 13485:2016 por referência, com requisitos adicionais da FDA. Determine a aplicabilidade de acordo com a função da empresa e o produto fornecido; um fornecedor de componentes não deve presumir que suas obrigações sejam idênticas às de um fabricante de dispositivos acabados.
1.2 Distribuir responsabilidades ao longo da cadeia de suprimentos
O fabricante de células normalmente mantém seu histórico interno de materiais e processos. O fabricante da bateria vincula os lotes de células adquiridos aos registros de produção e liberação da bateria. O fabricante de equipamentos originais (OEM) de dispositivos médicos conecta a configuração da bateria ao dispositivo final e seus registros de distribuição.
O acesso a informações sobre lotes de separadores ou eletrólitos pode exigir a cooperação do fornecedor. Não é necessário presumir que todas as fábricas de embalagens meçam ou armazenem diretamente todos os dados das matérias-primas utilizadas. Defina quais registros serão mantidos por cada parte, por quanto tempo permanecerão disponíveis e como poderão ser recuperados durante uma investigação.
Parte 2: Construindo um histórico de pacotes utilizável
2.1 Conectar os materiais recebidos aos pacotes liberados
A lista a seguir é um checklist de engenharia, não uma lista universal obrigatória para todos os produtos de bateria.
Registro | Informações práticas para reter |
|---|---|
Identidade celular | Fabricante, modelo, lote do fornecedor, lote de recebimento, quantidade e status de aceitação. |
Identidade do pacote | Número de série da embalagem ou identificador de lote controlado, modelo e revisão da lista de materiais. |
Configuração BMS | Revisão da placa, versão do firmware e configurações de proteção/configuração controladas. |
Histórico da Assembleia | Ordem de serviço, revisão do processo pertinente, inspeções e retrabalho aprovado. |
Liberar evidências | Versão do procedimento de teste, resultados, decisão de aceitação e autorização. |
Link de entrega | Cliente, registro de remessa e identificadores fornecidos para rastreabilidade do OEM. |
Para baterias de lítio personalizadasRegistros de pacotes em nível de número de série geralmente facilitam o serviço e a investigação. A serialização de células individuais pode adicionar detalhes quando disponíveis e justificados. No entanto, registros controlados de segregação de lotes e montagem também podem manter a genealogia. Uma célula sem um código Data Matrix individual não é automaticamente impossível de rastrear.
2.2 Retrabalho de controle, atualizações de firmware e mistura de lotes
Registre os componentes originais e de substituição quando houver alterações de retrabalho em uma configuração liberada. Preserve o histórico de atualizações de firmware em vez de sobrescrever a versão anterior. Se mais de um lote de células aprovado entrar em um lote de embalagem, registre a alocação real e evite a mistura acidental com material não aprovado.
Uma planilha, banco de dados ou MES deve ser adequado ao uso pretendido. Defina permissões, backups, histórico de alterações e controles de recuperação. Avalie as necessidades de validação do software utilizado no sistema de qualidade de acordo com sua aplicação e risco; a compra de um MES não garante automaticamente registros em conformidade.
2.3 Teste de recuperação direta e inversa
Comece com um lote de células e identifique os pacotes e remessas associados. Em seguida, selecione um pacote liberado e recupere seu histórico de componentes e configuração. Inclua estoque, trabalho em andamento, unidades retrabalhadas e produtos devolvidos, quando relevantes.
Defina a frequência dos exercícios e as metas de resposta por meio do procedimento de qualidade e dos requisitos do cliente. Um exercício anual ou uma meta de recuperação baseada em horas pode ser útil, mas nenhum deles deve ser apresentado como uma regra universal da ISO 13485. Registre as lacunas, as ações corretivas e as verificações de acompanhamento.
Parte 3: Avaliar as alterações antes do lançamento em produção
3.1 Estabelecer notificação de alteração de fornecedor
Defina as expectativas de notificação para alterações que possam afetar os requisitos dos produtos adquiridos. Exemplos relevantes incluem modelo ou construção da célula, local de fabricação, formulação do material, dimensões críticas e componentes descontinuados. Especifique as informações necessárias, revise os contatos e o cronograma de implementação no contrato com o fornecedor.
A garantia de capacidade equivalente por parte do fornecedor não é suficiente para aprovar uma célula de substituição. Analise os limites de tensão, impedância, capacidade de pulso, limites de temperatura, dimensões, comportamento de envelhecimento e a documentação de segurança pertinente. Mantenha a aprovação do fornecedor separada da aprovação da peça específica e da revisão.
3.2 Associe a revisão à mudança
Mudar | Impacto potencial | Exemplo de avaliação |
|---|---|---|
Substituição do modelo celular | Autonomia, queda de tensão, carregamento e comportamento térmico | Comparação elétrica, testes de carga representativos e revisão de documentos de segurança. |
Firmware ou configurações do BMS | Interrupções, alarmes, relatórios SOC e comportamento de recuperação | Revisão de software, testes de regressão e verificações de resposta a falhas. |
MOSFET, fusível ou conector | Aquecimento, capacidade de interrupção e perda de tensão | Verificações de coordenação de corrente, térmica e de proteção no pior cenário. |
Processo de soldagem | Força articular, resistência e consistência | Revisão e verificação ou validação de riscos de processo, conforme apropriado. |
Enclausuramento ou isolamento | Proteção mecânica, espaçamento e transferência de calor | Avaliação de encaixe, mecânica, isolamento e térmica |
Utilize a análise de risco de projeto para alterações na arquitetura da bateria e nas funções de proteção. A PFMEA aborda os modos de falha do processo de fabricação; ela não substitui o gerenciamento de riscos em nível de dispositivo. Nem um número de baixa prioridade de risco nem um certificado de fornecedor, por si só, estabelecem a aceitabilidade.
3.3 Implementação de Controles e Inventário Existente
Documente a justificativa da alteração, os requisitos afetados, a avaliação de riscos, os resultados da verificação, a validação necessária, as aprovações e o número de série ou lote efetivo. Decida como lidar com o estoque existente e as unidades já entregues. Coordene a aprovação do fabricante original (OEM) e as revisões de impacto regulatório ou de certificação, quando aplicável.
Nem toda alteração exige novos testes completos ou uma nova certificação. A avaliação deve justificar o escopo. Alterações na composição química, na faixa de tensão ou em comportamentos críticos para a segurança podem exigir uma reformulação substancial e a validação em nível de sistema.
Parte 4: Mantenha o sistema eficaz
4.1 Utilize controles de fornecedores e processos baseados em risco
A avaliação de fornecedores deve refletir a criticidade dos componentes e o desempenho do fornecedor. Análises de documentos, qualificação de amostras e auditorias podem contribuir para isso. Não confunda as etapas de auditoria de certificação com uma auditoria obrigatória em duas etapas para todos os fornecedores.
Avalie os processos de montagem cujos resultados não podem ser totalmente verificados por inspeção posterior. Defina validação e monitoramento adequados, quando necessário. Os controles exatos dependem do processo; afirmar universalmente que toda operação de soldagem requer o mesmo pacote de IQ/OQ/PQ é uma generalização excessiva.
4.2 Conectar investigações ao CAPA
A rastreabilidade direciona a investigação; os resultados dos testes e a análise da causa raiz determinam a ação apropriada. Atualize os controles do fornecedor, os registros de projeto, as instruções de trabalho ou o treinamento quando justificado. Verifique a eficácia antes de concluir o processo.
Escolha as métricas e os prazos de CAPA de acordo com o risco e o sistema de qualidade. Não existe um requisito universal específico para baterias que exija uma taxa de conclusão de 85%, um prazo de conclusão de 60 a 120 dias ou uma economia financeira fixa. Os períodos de retenção de registros devem refletir os requisitos aplicáveis, o ciclo de vida do produto e as obrigações contratuais.
Uma próxima etapa prática é revisar um pacote liberado, desde o recebimento das células até o envio ao cliente, e então analisar uma alteração recente durante todo o processo de aprovação e implementação. Para suporte específico ao projeto, discuta a documentação necessária e os controles de configuração através de Large Powerconsultoria personalizada de baterias da.
Perguntas frequentes
Cada célula precisa de um número de série único?
Não universalmente. Defina a granularidade da identificação com base nos requisitos aplicáveis e no risco. Registros de células baseados em lotes, vinculados a embalagens identificáveis, podem dar suporte à rastreabilidade quando os registros de segregação e montagem forem confiáveis.
O fabricante da embalagem é obrigado a manter registros de lote de eletrólitos e separadores?
Esses registros geralmente são mantidos a montante pelo fabricante das células. Defina os procedimentos de acesso e retenção necessários com os fornecedores, em vez de presumir que cada fábrica de embalagens detém a genealogia completa da matéria-prima.
Uma atualização de firmware BMS requer controle de alterações?
Sim. Avalie o impacto nos requisitos, no comportamento de proteção, nas comunicações e na integração de dispositivos. Documente os testes e a aprovação e mantenha o histórico de versões dos pacotes afetados.
Todas as células de substituição exigem recertificação completa?
Não existe uma resposta universal. Analise a alteração em relação ao projeto aprovado, aos relatórios existentes e aos requisitos aplicáveis e, em seguida, defina as ações necessárias de verificação, validação e certificação com as partes responsáveis.
Será que a rastreabilidade pode prevenir todos os recalls?
Não. Ajuda a identificar produtos potencialmente afetados e apoia a investigação e a ação corretiva. Não substitui a validação do projeto, os controles de fabricação ou uma avaliação de segurança em campo baseada em evidências.


