

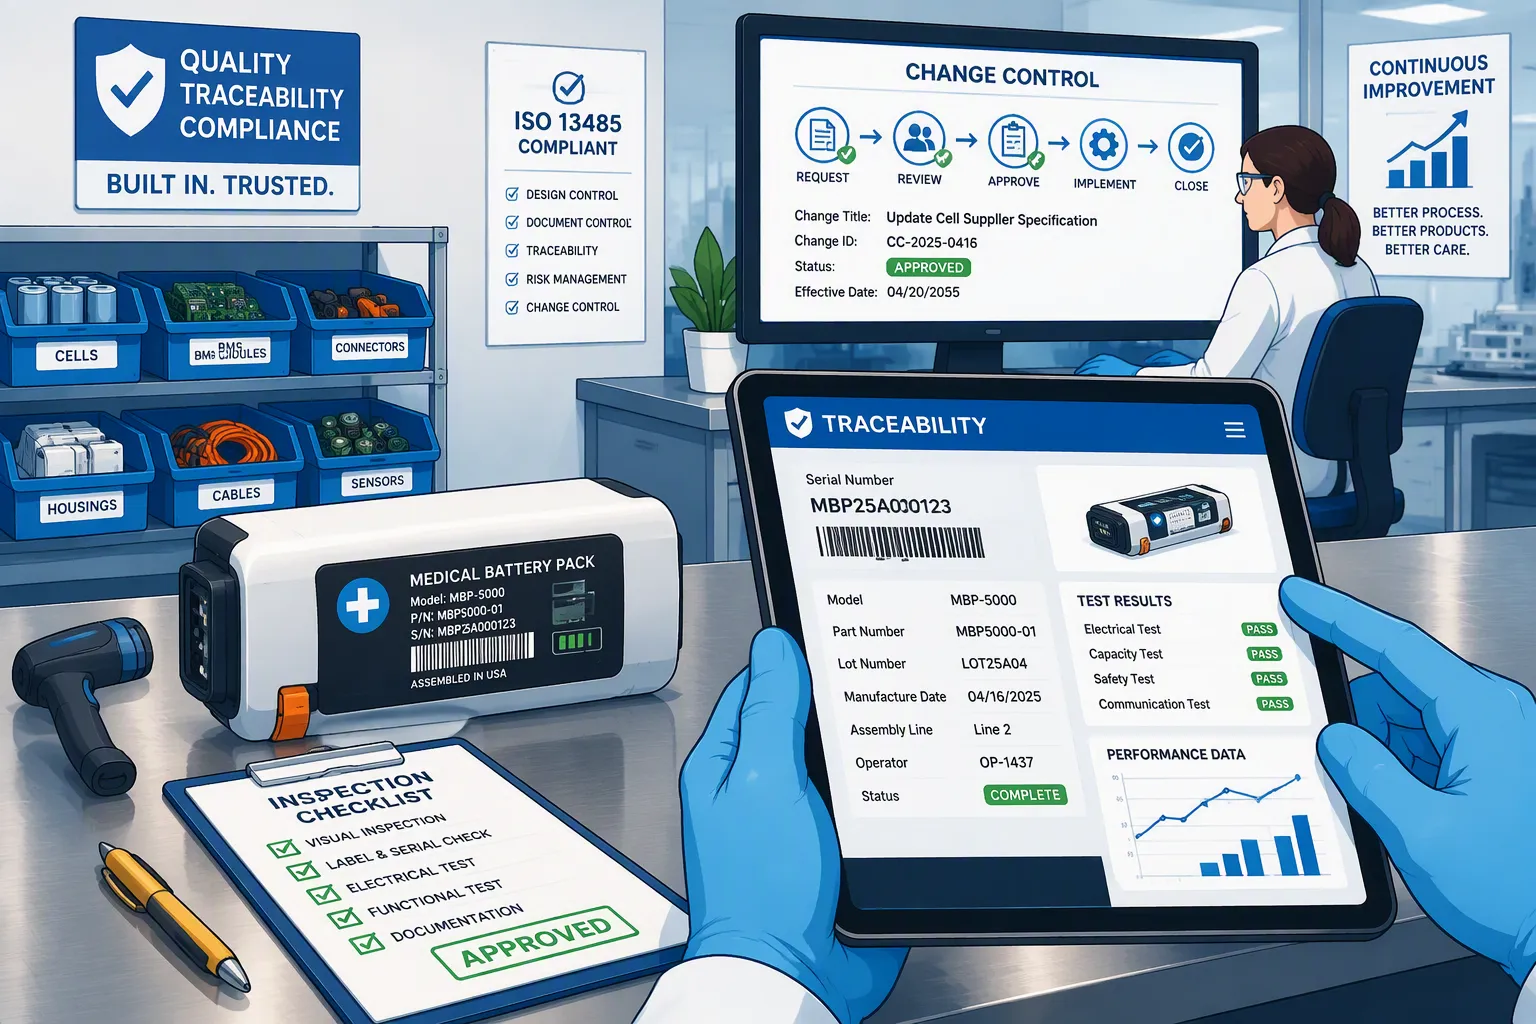
เมื่ออุปกรณ์ทางการแพทย์เกิดปัญหาเกี่ยวกับแบตเตอรี่ วิศวกรจำเป็นต้องระบุล็อตเซลล์ที่ได้รับผลกระทบ การจัดเรียงแพ็ค และรุ่นของระบบจัดการแบตเตอรี่ (BMS) บันทึกที่เชื่อถือได้จะช่วยกำหนดขอบเขตการตรวจสอบ แต่บันทึกเหล่านั้นเพียงอย่างเดียวไม่สามารถพิสูจน์ได้ว่าส่วนประกอบใดเป็นสาเหตุของความล้มเหลว
ใช้เพื่อการ แบตเตอรี่ทางการแพทย์การตรวจสอบย้อนกลับและการควบคุมการเปลี่ยนแปลงควรเชื่อมโยงการออกแบบที่ได้รับการอนุมัติกับผลิตภัณฑ์ที่ผลิตและจัดส่งจริง บทความนี้จะนำเสนอแนวทางปฏิบัติสำหรับผู้ผลิตบรรจุภัณฑ์และผู้ผลิตอุปกรณ์ทางการแพทย์ที่ทำงานภายใต้กรอบการจัดการคุณภาพ ISO 13485
คำตอบที่รวดเร็ว: เชื่อมโยงรหัสประจำตัวของแต่ละแพ็คเข้ากับล็อตเซลล์ รายการวัสดุที่ได้รับการอนุมัติ การแก้ไขฮาร์ดแวร์และเฟิร์มแวร์ BMS บันทึกการผลิต และผลลัพธ์การเผยแพร่ กำหนดระดับความลึกของการตรวจสอบย้อนกลับและความรับผิดชอบของซัพพลายเออร์ตามข้อกำหนดและความเสี่ยงที่เกี่ยวข้อง ประเมินการเปลี่ยนแปลงก่อนนำไปใช้ บันทึกการตรวจสอบเอกสารและการตรวจสอบความถูกต้องที่จำเป็น และบันทึกอย่างแม่นยำว่าการแก้ไขที่ได้รับการอนุมัติเข้าสู่กระบวนการผลิตเมื่อใด
ประเด็นที่สำคัญ
แยกแยะข้อมูลผู้ผลิตเซลล์ ข้อมูลการผลิตบรรจุภัณฑ์ และข้อมูลอุปกรณ์สำเร็จรูป
มาตรฐาน ISO 13485 ไม่ได้กำหนดรหัส Data Matrix หรือแพลตฟอร์ม MES สากลสำหรับเซลล์แบตเตอรี่ทุกเซลล์
ควบคุมการเปลี่ยนเซลล์ เฟิร์มแวร์ BMS การตั้งค่าการป้องกัน และการเปลี่ยนแปลงการผลิตที่สำคัญ
ใช้การวิเคราะห์ความเสี่ยงด้านการออกแบบและการวิเคราะห์ความเสี่ยงด้านกระบวนการตามวัตถุประสงค์ที่เกี่ยวข้อง
ทดสอบการดึงข้อมูลบันทึกและแก้ไขส่วนที่ขาดหายไปก่อนทำการตรวจสอบภาคสนามจริง
ส่วนที่ 1: กำหนดขอบเขตการตรวจสอบย้อนกลับ
1.1 แยกข้อกำหนดระบบคุณภาพออกจากการอนุมัติผลิตภัณฑ์
ISO 13485: 2016 ข้อกังวลเกี่ยวกับระบบการจัดการคุณภาพสำหรับอุปกรณ์ทางการแพทย์และบริการที่เกี่ยวข้อง การรับรองระบบคุณภาพไม่ได้หมายถึงการอนุมัติการออกแบบแบตเตอรี่แต่ละก้อน และไม่สามารถทดแทนการประเมินความปลอดภัยและประสิทธิภาพในระดับอุปกรณ์ได้
ขั้นตอนการตรวจสอบย้อนกลับควรกำหนดขอบเขตและบันทึกให้สอดคล้องกับข้อกำหนดทางกฎหมายที่เกี่ยวข้อง อย่าใช้ข้อกำหนดเฉพาะสำหรับอุปกรณ์ฝังในร่างกายกับชุดแบตเตอรี่ทางการแพทย์ภายนอกทุกชุดโดยไม่เลือกปฏิบัติ ข้อตกลงกับลูกค้าและการประเมินความเสี่ยงของอุปกรณ์อาจกำหนดให้มีการควบคุมเพิ่มเติม
อย ระเบียบระบบการจัดการคุณภาพ (QMSR) มีผลบังคับใช้เมื่อวันที่ 2 กุมภาพันธ์ 2026 และรวมเอามาตรฐาน ISO 13485:2016 ไว้โดยอ้างอิง พร้อมด้วยข้อกำหนดเพิ่มเติมจาก FDA การพิจารณาความเหมาะสมจะขึ้นอยู่กับบทบาทของบริษัทและผลิตภัณฑ์ที่จัดหา ผู้จัดจำหน่ายชิ้นส่วนไม่ควรคิดว่าภาระผูกพันของตนนั้นเหมือนกับของผู้ผลิตอุปกรณ์สำเร็จรูป
1.2 การจัดสรรความรับผิดชอบตลอดห่วงโซ่อุปทาน
โดยปกติแล้ว ผู้ผลิตเซลล์แบตเตอรี่จะเก็บรักษาประวัติความเป็นมาของวัสดุและกระบวนการผลิตไว้ภายในองค์กร ส่วนผู้ผลิตชุดแบตเตอรี่จะเชื่อมโยงล็อตเซลล์แบตเตอรี่ที่ซื้อมากับบันทึกการผลิตและการปล่อยชุดแบตเตอรี่ ขณะที่ผู้ผลิตอุปกรณ์ทางการแพทย์ (OEM) จะเชื่อมโยงการกำหนดค่าแบตเตอรี่กับอุปกรณ์สำเร็จรูปและบันทึกการจัดจำหน่าย
การเข้าถึงข้อมูลเกี่ยวกับสารแยกหรืออิเล็กโทรไลต์แต่ละล็อตอาจต้องอาศัยความร่วมมือจากซัพพลายเออร์ ไม่จำเป็นต้องหมายความว่าโรงงานผลิตบรรจุภัณฑ์ทุกแห่งจะต้องวัดหรือจัดเก็บข้อมูลวัตถุดิบต้นทางทั้งหมดโดยตรง ควรตกลงกันว่าแต่ละฝ่ายจะเก็บรักษาบันทึกใดบ้าง บันทึกเหล่านั้นจะคงอยู่ได้นานแค่ไหน และจะเรียกดูข้อมูลเหล่านั้นได้อย่างไรในระหว่างการตรวจสอบ
ส่วนที่ 2: สร้างประวัติแพ็คที่ใช้งานได้
2.1 เชื่อมโยงวัสดุขาเข้ากับบรรจุภัณฑ์ที่จัดส่งแล้ว
ต่อไปนี้เป็นรายการตรวจสอบทางวิศวกรรม ไม่ใช่รายการสากลที่บังคับใช้กับผลิตภัณฑ์แบตเตอรี่ทุกชนิด
บันทึก | ข้อมูลที่เป็นประโยชน์ที่ควรจดจำ |
|---|---|
เอกลักษณ์ของเซลล์ | ผู้ผลิต รุ่น หมายเลขล็อตของผู้จำหน่าย หมายเลขล็อตที่รับสินค้า จำนวน และสถานะการรับสินค้า |
เอกลักษณ์ของแพ็ค | หมายเลขซีเรียลของบรรจุภัณฑ์หรือรหัสชุดการผลิตที่ควบคุม รุ่น และการแก้ไขรายการวัสดุ (BOM) |
การกำหนดค่า BMS | การแก้ไขบอร์ด เวอร์ชันเฟิร์มแวร์ และการตั้งค่าการป้องกัน/การกำหนดค่าที่ควบคุมได้ |
ประวัติการประกอบ | ใบสั่งงาน การแก้ไขกระบวนการที่เกี่ยวข้อง การตรวจสอบ และการอนุมัติการแก้ไขงาน |
หลักฐานการปล่อยตัว | เวอร์ชันขั้นตอนการทดสอบ ผลลัพธ์ การตัดสินใจยอมรับ และการอนุมัติ |
ลิงก์การจัดส่ง | ข้อมูลลูกค้า บันทึกการจัดส่ง และรหัสประจำตัวที่ใช้สำหรับการตรวจสอบย้อนกลับของ OEM |
ใช้เพื่อการ ชุดแบตเตอรี่ลิเธียมแบบกำหนดเองการบันทึกข้อมูลบรรจุภัณฑ์ระดับซีเรียลมักทำให้การบริการและการตรวจสอบง่ายขึ้น การกำหนดหมายเลขซีเรียลให้กับแต่ละเซลล์สามารถเพิ่มรายละเอียดได้หากมีข้อมูลและมีความเหมาะสม อย่างไรก็ตาม การแยกกลุ่มล็อตและการบันทึกการประกอบที่ควบคุมได้ยังสามารถรักษาลำดับวงศ์ตระกูลได้ เซลล์ที่ไม่มีรหัส Data Matrix เฉพาะตัวไม่ได้หมายความว่าตรวจสอบย้อนกลับไม่ได้โดยอัตโนมัติ
2.2 การควบคุมการแก้ไขงาน การอัปเดตเฟิร์มแวร์ และการผสมล็อต
บันทึกทั้งส่วนประกอบเดิมและส่วนประกอบที่เปลี่ยนใหม่เมื่อทำการแก้ไขเปลี่ยนแปลงการกำหนดค่าที่เผยแพร่แล้ว รักษาประวัติการอัปเดตเฟิร์มแวร์ไว้แทนที่จะเขียนทับเวอร์ชันก่อนหน้า หากมีเซลล์ล็อตที่ได้รับการอนุมัติมากกว่าหนึ่งล็อตเข้าสู่ชุดบรรจุภัณฑ์ ให้บันทึกการจัดสรรจริงและป้องกันการผสมโดยไม่ตั้งใจกับวัสดุที่ไม่ได้รับการอนุมัติ
โปรแกรมสเปรดชีต ฐานข้อมูล หรือ MES ต้องเหมาะสมกับการใช้งานที่ตั้งใจไว้ กำหนดสิทธิ์การเข้าถึง การสำรองข้อมูล ประวัติการเปลี่ยนแปลง และการควบคุมการเรียกค้นข้อมูล ประเมินความต้องการในการตรวจสอบความถูกต้องของซอฟต์แวร์ที่ใช้ในระบบคุณภาพตามการใช้งานและความเสี่ยง การซื้อ MES ไม่ได้หมายความว่าจะมีบันทึกที่สอดคล้องกับข้อกำหนดโดยอัตโนมัติ
2.3 ทดสอบการเรียกข้อมูลไปข้างหน้าและย้อนกลับ
เริ่มต้นด้วยการระบุล็อตเซลล์และบรรจุภัณฑ์และการจัดส่งที่เกี่ยวข้อง จากนั้นเลือกบรรจุภัณฑ์ที่ได้รับการอนุมัติแล้วและดึงประวัติส่วนประกอบและการกำหนดค่า รวมถึงสินค้าคงคลัง งานระหว่างดำเนินการ หน่วยที่ได้รับการแก้ไข และสินค้าที่ส่งคืนหากเกี่ยวข้อง
กำหนดความถี่ในการฝึกซ้อมและเป้าหมายการตอบสนองผ่านกระบวนการคุณภาพและข้อกำหนดของลูกค้า การฝึกซ้อมประจำปีหรือเป้าหมายการเรียกคืนข้อมูลตามจำนวนชั่วโมงอาจเป็นประโยชน์ แต่ไม่ควรนำเสนอสิ่งเหล่านี้เป็นกฎสากลของ ISO 13485 บันทึกช่องว่าง การดำเนินการแก้ไข และการตรวจสอบติดตามผล
ส่วนที่ 3: ประเมินการเปลี่ยนแปลงก่อนปล่อยใช้งานจริง
3.1 การจัดตั้งระบบแจ้งเตือนการเปลี่ยนแปลงซัพพลายเออร์
กำหนดข้อกำหนดเกี่ยวกับการแจ้งเตือนสำหรับการเปลี่ยนแปลงที่อาจส่งผลกระทบต่อข้อกำหนดของผลิตภัณฑ์ที่ซื้อ ตัวอย่างที่เกี่ยวข้อง ได้แก่ รุ่นหรือโครงสร้างของเซลล์ สถานที่ผลิต สูตรวัสดุ ขนาดที่สำคัญ และชิ้นส่วนที่เลิกผลิต ระบุข้อมูลที่จำเป็น ตรวจสอบรายชื่อผู้ติดต่อ และระยะเวลาการดำเนินการในข้อตกลงกับซัพพลายเออร์
คำรับรองจากผู้จำหน่ายเรื่องความจุที่เทียบเท่ากันนั้นไม่เพียงพอที่จะอนุมัติเซลล์แบตเตอรี่ทดแทน ตรวจสอบขีดจำกัดแรงดันไฟฟ้า ความต้านทาน ความสามารถในการสร้างพัลส์ ขีดจำกัดอุณหภูมิ ขนาด พฤติกรรมการเสื่อมสภาพ และเอกสารความปลอดภัยที่เกี่ยวข้อง ควรแยกการอนุมัติจากผู้จำหน่ายออกจากการอนุมัติชิ้นส่วนและรุ่นที่แน่นอน
3.2 จับคู่การทบทวนกับการเปลี่ยนแปลง
เปลี่ยนแปลง | ผลกระทบที่อาจเกิดขึ้น | ตัวอย่างการประเมิน |
|---|---|---|
การทดแทนแบบจำลองเซลล์ | ระยะเวลาการใช้งาน แรงดันตก การชาร์จ และพฤติกรรมทางความร้อน | การเปรียบเทียบทางไฟฟ้า การทดสอบโหลดที่เป็นตัวแทน และการตรวจสอบเอกสารด้านความปลอดภัย |
เฟิร์มแวร์หรือการตั้งค่า BMS | การตัดวงจร สัญญาณเตือน การรายงาน SOC และพฤติกรรมการกู้คืน | การตรวจสอบซอฟต์แวร์ การทดสอบการถดถอย และการตรวจสอบการตอบสนองต่อข้อผิดพลาด |
MOSFET, ฟิวส์ หรือขั้วต่อ | ความร้อน ความสามารถในการตัดวงจร และการสูญเสียแรงดันไฟฟ้า | การตรวจสอบการประสานงานด้านกระแสไฟฟ้า ความร้อน และการป้องกันในกรณีที่เลวร้ายที่สุด |
กระบวนการเชื่อม | ความแข็งแรง ความต้านทาน และความสม่ำเสมอของข้อต่อ | ดำเนินการตรวจสอบและยืนยันความเสี่ยงของกระบวนการ หรือตรวจสอบความถูกต้องตามความเหมาะสม |
ตัวหุ้มหรือฉนวน | การป้องกันเชิงกล ระยะห่าง และการถ่ายเทความร้อน | การประเมินความเหมาะสม ความแข็งแรงเชิงกล ฉนวน และความร้อน |
ใช้การวิเคราะห์ความเสี่ยงด้านการออกแบบสำหรับการเปลี่ยนแปลงโครงสร้างแบตเตอรี่และฟังก์ชันการป้องกัน PFMEA กล่าวถึงโหมดความล้มเหลวของกระบวนการผลิต ไม่ใช่สิ่งที่จะมาทดแทนการจัดการความเสี่ยงในระดับอุปกรณ์ ทั้งหมายเลขลำดับความสำคัญความเสี่ยงต่ำหรือใบรับรองจากผู้จำหน่ายเพียงอย่างเดียวไม่สามารถรับประกันการยอมรับได้
3.3 การดำเนินการควบคุมและสินค้าคงคลังที่มีอยู่
บันทึกเหตุผลของการเปลี่ยนแปลง ข้อกำหนดที่ได้รับผลกระทบ การประเมินความเสี่ยง ผลการตรวจสอบ การรับรองที่จำเป็น การอนุมัติ และหมายเลขซีเรียลหรือหมายเลขล็อตที่มีผลบังคับใช้ ตัดสินใจว่าจะจัดการกับสินค้าคงคลังที่มีอยู่และหน่วยที่ส่งมอบไปแล้วอย่างไร ประสานงานกับการอนุมัติจากผู้ผลิตอุปกรณ์ดั้งเดิม (OEM) และการตรวจสอบผลกระทบด้านกฎระเบียบหรือการรับรองตามความเหมาะสม
ไม่ใช่ทุกการเปลี่ยนแปลงที่จะต้องทำการทดสอบใหม่ทั้งหมดหรือขอใบรับรองใหม่ การประเมินต้องแสดงให้เห็นถึงความเหมาะสมของขอบเขต การเปลี่ยนแปลงทางเคมี ช่วงแรงดันไฟฟ้า หรือพฤติกรรมที่สำคัญต่อความปลอดภัย อาจจำเป็นต้องมีการออกแบบใหม่และตรวจสอบความถูกต้องในระดับระบบอย่างมาก
ส่วนที่ 4: รักษาระบบให้มีประสิทธิภาพ
4.1 ใช้การควบคุมซัพพลายเออร์และกระบวนการตามความเสี่ยง
การประเมินผู้จำหน่ายควรสะท้อนถึงความสำคัญของชิ้นส่วนและประสิทธิภาพของผู้จำหน่าย การตรวจสอบเอกสาร การตรวจสอบคุณสมบัติตัวอย่าง และการตรวจสอบต่างๆ ล้วนมีส่วนช่วยในการประเมิน อย่าสับสนขั้นตอนการตรวจสอบเพื่อรับรองกับขั้นตอนการตรวจสอบสองขั้นตอนที่บังคับใช้กับผู้จำหน่ายทุกราย
ประเมินกระบวนการประกอบที่ไม่สามารถตรวจสอบผลลัพธ์ได้อย่างครบถ้วนด้วยการตรวจสอบในภายหลัง กำหนดการตรวจสอบและติดตามที่เหมาะสมตามความจำเป็น การควบคุมที่แน่นอนขึ้นอยู่กับกระบวนการ การกล่าวอ้างโดยทั่วไปว่าการเชื่อมทุกประเภทต้องใช้ชุด IQ/OQ/PQ เดียวกันนั้นกว้างเกินไป
4.2 เชื่อมโยงการสืบสวนเข้ากับ CAPA
การตรวจสอบย้อนกลับช่วยจำกัดขอบเขตการสอบสวน ผลการทดสอบและการวิเคราะห์สาเหตุที่แท้จริงจะกำหนดแนวทางการดำเนินการที่เหมาะสม ปรับปรุงการควบคุมซัพพลายเออร์ บันทึกการออกแบบ คำแนะนำในการทำงาน หรือการฝึกอบรมเมื่อมีความจำเป็น ตรวจสอบประสิทธิภาพก่อนปิดคดี
เลือกตัวชี้วัดและกำหนดเวลาของ CAPA ตามความเสี่ยงและระบบคุณภาพ ไม่มีข้อกำหนดเฉพาะสำหรับแบตเตอรี่ทุกชนิดที่กำหนดให้ต้องมีอัตราการปิดเคส 85% ระยะเวลาดำเนินการ 60-120 วัน หรือการประหยัดค่าใช้จ่ายที่แน่นอน ระยะเวลาการเก็บรักษาบันทึกควรสอดคล้องกับข้อกำหนดที่เกี่ยวข้อง อายุการใช้งานของผลิตภัณฑ์ และภาระผูกพันตามสัญญา
ขั้นตอนต่อไปที่เป็นรูปธรรมคือการตรวจสอบชุดอุปกรณ์ที่เผยแพร่แล้วหนึ่งชุด ตั้งแต่การรับเซลล์ขาเข้าจนถึงการจัดส่งให้ลูกค้า จากนั้นตรวจสอบการเปลี่ยนแปลงล่าสุดหนึ่งรายการจนได้รับการอนุมัติและนำไปใช้ สำหรับการสนับสนุนเฉพาะโครงการ ให้หารือเกี่ยวกับเอกสารที่จำเป็นและการควบคุมการกำหนดค่าผ่าน Large Powerการให้คำปรึกษาเกี่ยวกับแบตเตอรี่แบบกำหนดเอง.
คำถามที่พบบ่อย
เซลล์ทุกเซลล์จำเป็นต้องมีหมายเลขประจำเครื่องที่ไม่ซ้ำกันหรือไม่?
ไม่ใช่ทุกกรณี ควรกำหนดระดับความละเอียดของการระบุตัวตนจากข้อกำหนดและความเสี่ยงที่เกี่ยวข้อง บันทึกข้อมูลเซลล์ตามล็อตที่เชื่อมโยงกับบรรจุภัณฑ์ที่ระบุได้สามารถช่วยสนับสนุนการตรวจสอบย้อนกลับได้เมื่อบันทึกการแยกและการประกอบมีความน่าเชื่อถือ
ผู้ผลิตบรรจุภัณฑ์จำเป็นต้องเก็บรักษาบันทึกการผลิตของอิเล็กโทรไลต์และสารแยกหรือไม่?
โดยปกติแล้วบันทึกเหล่านั้นจะถูกเก็บรักษาไว้โดยผู้ผลิตเซลล์แบตเตอรี่ในขั้นตอนต้นน้ำ ควรกำหนดสิทธิ์การเข้าถึงและข้อตกลงการเก็บรักษาที่จำเป็นกับซัพพลายเออร์ แทนที่จะสันนิษฐานว่าโรงงานผลิตแบตเตอรี่ทุกแห่งมีข้อมูลลำดับวงศ์ตระกูลของวัตถุดิบทั้งหมด
การอัปเดตเฟิร์มแวร์ BMS จำเป็นต้องมีการควบคุมการเปลี่ยนแปลงหรือไม่?
ใช่แล้ว ประเมินผลกระทบต่อข้อกำหนด พฤติกรรมการป้องกัน การสื่อสาร และการบูรณาการอุปกรณ์ บันทึกการทดสอบและการอนุมัติ และเก็บรักษาประวัติเวอร์ชันสำหรับแพ็กเกจที่ได้รับผลกระทบ
เซลล์แบตเตอรี่ที่เปลี่ยนใหม่ทุกเซลล์จำเป็นต้องได้รับการรับรองใหม่ทั้งหมดหรือไม่?
ไม่มีคำตอบที่เป็นสากล ควรตรวจสอบการเปลี่ยนแปลงเทียบกับแบบที่ได้รับการอนุมัติ รายงานที่มีอยู่ และข้อกำหนดที่เกี่ยวข้อง จากนั้นจึงตกลงเกี่ยวกับขั้นตอนการตรวจสอบ การรับรอง และการตรวจสอบความถูกต้องที่จำเป็นกับฝ่ายที่รับผิดชอบ
การตรวจสอบย้อนกลับสามารถป้องกันการเรียกคืนสินค้าทั้งหมดได้หรือไม่?
ไม่ มันช่วยระบุผลิตภัณฑ์ที่อาจได้รับผลกระทบและสนับสนุนการสืบสวนและการแก้ไขปัญหา แต่ไม่ได้ทดแทนการตรวจสอบความถูกต้องของการออกแบบ การควบคุมการผลิต หรือการประเมินความปลอดภัยภาคสนามโดยอิงตามหลักฐาน


