

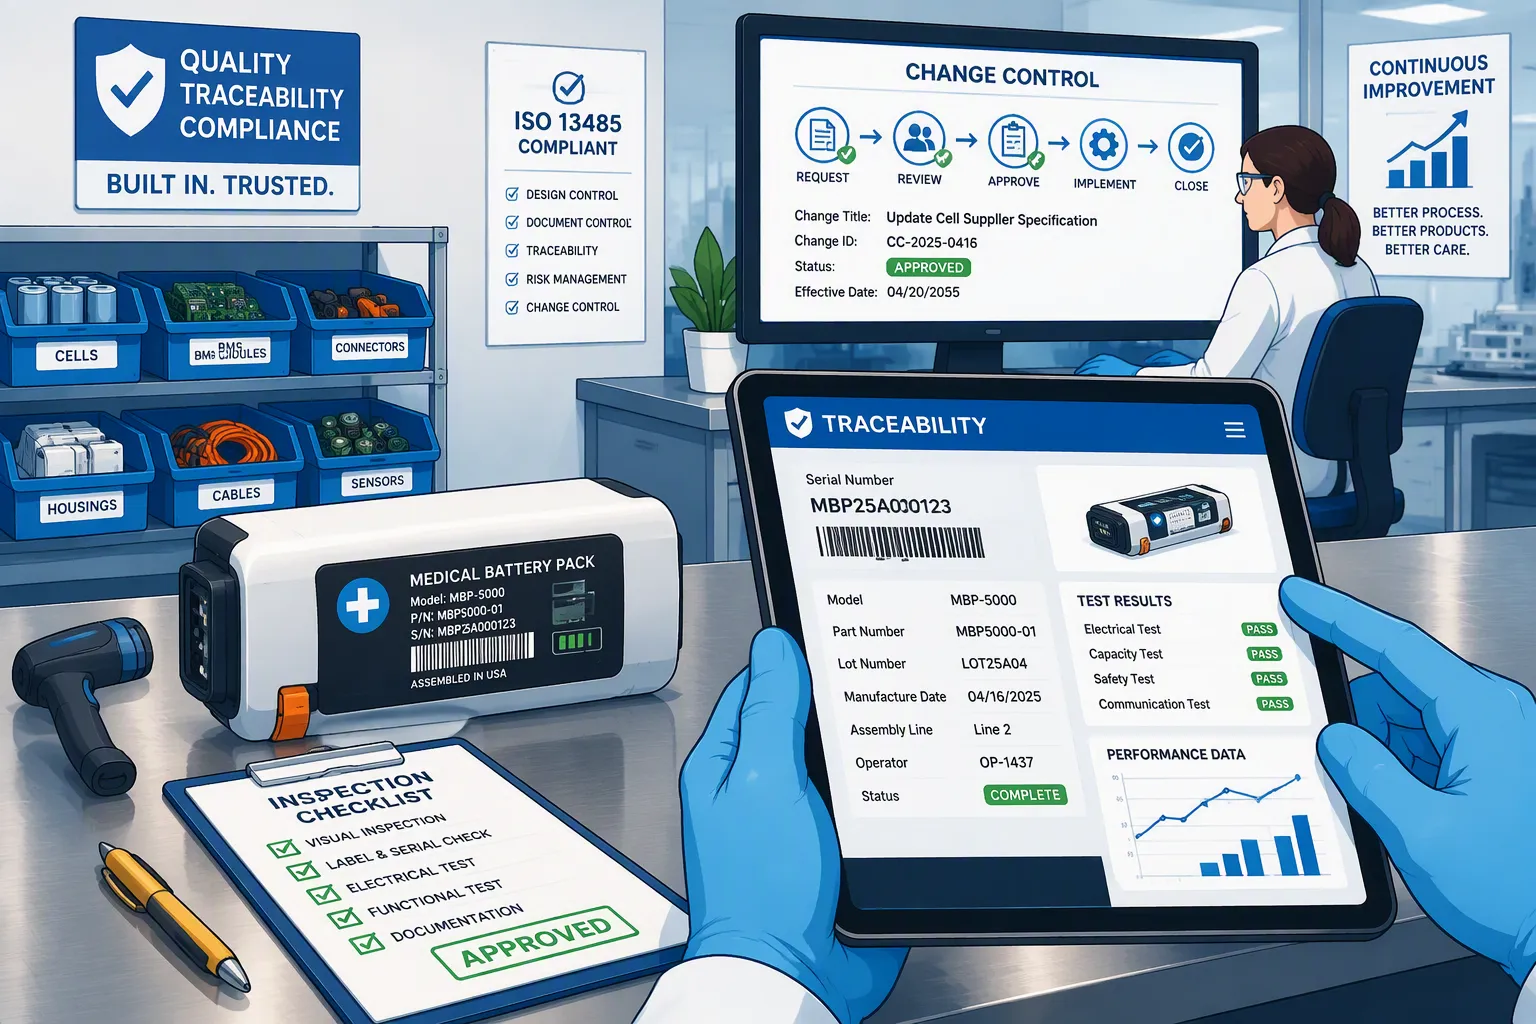
当医疗设备出现电池相关故障时,工程师需要确定受影响的电芯批次、电池组配置和电池管理系统(BMS)版本。可靠的记录有助于确定调查范围;但记录本身并不能证明是哪个组件导致了故障。
对于 医疗电池组可追溯性和变更控制应将已批准的设计与实际生产和供应的产品联系起来。本文概述了一种适用于在 ISO 13485 质量管理框架下工作的包装制造商和医疗器械 OEM 的实用方法。
快速回答: 将每个电池组标识符与其对应的电池批次、已批准的物料清单、电池管理系统(BMS)硬件和固件版本、生产记录以及发布结果关联起来。根据适用的要求和风险,定义可追溯性的深度和供应商的责任。在实施变更前进行评估,记录验证和任何必要的确认,并准确记录已批准的版本何时投入生产。
关键精华
区分电池供应商记录、封装制造记录和成品设备记录。
ISO 13485 并未为每个电池单元规定通用的数据矩阵码或 MES 平台。
控制电池更换、BMS固件、保护设置和关键制造变更。
将设计风险分析和过程风险分析分别用于其各自的目的。
在进行实际实地调查之前,测试记录检索并纠正缺失的链接。
第一部分:界定可追溯性范围
1.1 将质量体系要求与产品批准分开
ISO 13485:2016 涉及医疗器械及相关服务的质量管理体系。质量体系认证并不代表对特定电池设计的认可,也不能取代设备层面的安全性和性能评估。
可追溯性程序应根据适用的法规要求明确其范围和记录。切勿将植入式设备的特定要求不加区分地应用于所有外部医疗电池组。客户协议和设备风险评估可能需要额外的控制措施。
FDA的 质量管理体系法规 (QMSR) 该标准于2026年2月2日生效,并引用了ISO 13485:2016标准,同时增加了FDA的要求。应根据公司的角色和所供应的产品确定其适用性;零部件供应商不应假定其义务与成品医疗器械制造商的义务相同。
1.2 在供应链中分配责任
电芯制造商通常会维护其内部的材料和工艺谱系。电池组制造商会将采购的电芯批次与电池组的生产和出货记录关联起来。医疗器械原始设备制造商 (OEM) 会将电池配置与成品设备及其分销记录关联起来。
获取分离器或电解液批次信息可能需要供应商的配合。并非所有包装厂都会直接测量或存储所有上游原材料数据。各方应就各自保留哪些记录、记录的保存期限以及在调查期间如何检索这些记录达成一致。
第二部分:构建可用的软件包历史记录
2.1 将收到的物料与已发布的包装连接起来
以下是一份工程检查清单,并非适用于所有电池产品的通用清单。
Record | 需要保留的实用信息 |
|---|---|
细胞身份 | 制造商、型号、供应商批次、收货批次、数量和验收状态 |
包装标识 | 包装序列号或受控批次标识符、型号和物料清单版本 |
电池管理系统配置 | 电路板版本、固件版本和受控保护/配置设置 |
集会历史 | 工作单、相关流程修订、检查和已批准的返工 |
公布证据 | 测试程序版本、结果、验收决定和授权 |
配送链接 | 客户、发货记录和标识符均已提供,用于OEM可追溯性。 |
对于 定制锂电池组序列级包装记录通常能简化维修和调查工作。在条件允许且合理的情况下,单个单元序列化可以提供更多细节信息。然而,受控批次隔离和组装记录也能维护产品溯源信息。没有独立数据矩阵码的单元并非一定无法追溯。
2.2 控制返工、固件更新和批次混合
返工更改已发布配置时,应同时记录原始组件和替换组件。保留固件更新历史记录,而不是覆盖先前版本。如果多个已批准的电池批次进入包装批次,则应记录实际分配情况,并防止与未经批准的材料意外混合。
电子表格、数据库或制造执行系统 (MES) 必须适合其预期用途。定义权限、备份、变更历史记录和检索控制。根据应用和风险评估质量体系中使用的软件的验证需求;购买 MES 并不意味着自动建立合规的记录。
2.3 测试正向和反向检索
首先确定单元批次,并识别相关的包装和发货信息。然后选择一个已发布的包装,并检索其组件和配置历史记录。必要时,包括库存、在制品、返工单元和退货产品。
根据质量程序和客户要求设定演练频率和响应目标。年度演练或基于工时的检索目标可能有用,但两者都不应作为 ISO 13485 的通用规则。记录差距、纠正措施和后续检查。
第三部分:生产发布前评估变更
3.1 建立供应商变更通知
明确可能影响采购产品需求的变更通知预期。相关示例包括单元模型或结构、生产地点、材料配方、关键尺寸和已停产部件。在供应商协议中明确所需信息、审核联系人和实施时间安排。
供应商提供的等效容量保证不足以批准替换电池。必须审查电压限制、阻抗、脉冲能力、温度限制、尺寸、老化特性以及相关的安全文档。供应商的批准与具体零件及其版本版本的批准应分开进行。
3.2 将审查与变更相匹配
更改 | 潜在影响 | 示例评估 |
|---|---|---|
细胞模型替代 | 运行时间、电压骤降、充电和热行为 | 电气对比、代表性负载测试和安全文件审查 |
BMS固件或设置 | 切断、警报、SOC 报告和恢复行为 | 软件评审、回归测试和故障响应检查 |
MOSFET、保险丝或连接器 | 发热、中断容量和电压损失 | 最坏情况下的电流、热和保护协调检查 |
焊接工艺 | 关节强度、阻力和一致性 | 流程风险审查和验证或确认(视情况而定) |
外壳或绝缘层 | 机械保护、间距和热传递 | 合身性、机械性能、绝缘性和热性能评估 |
对于电池架构和保护功能的变更,应进行设计风险分析。PFMEA 针对的是制造过程中的失效模式,但它不能替代设备级风险管理。低风险优先级编号或供应商证书本身并不能证明其可接受性。
3.3 控制措施实施和现有库存
记录变更理由、受影响的需求、风险评估、验证结果、必要的确认、审批以及生效的序列号或批号。决定如何处理现有库存和已交付的产品。在适用情况下,协调原始设备制造商 (OEM) 的审批以及法规或认证的影响审查。
并非所有变更都需要重新测试或重新认证。评估必须证明其范围的合理性。改变化学成分、电压窗口或安全关键特性可能需要进行大量的重新设计和系统级验证。
第四部分:保持系统有效性
4.1 采用基于风险的供应商和流程控制
供应商评估应体现组件的关键性和供应商的绩效。文件审核、样品鉴定和现场审核均可作为评估依据。请勿将认证审核阶段与对所有供应商强制执行的两阶段审核混淆。
评估那些无法通过后续检验完全验证结果的装配流程。必要时,制定合适的验证和监控措施。具体的控制措施取决于流程;笼统地认为所有焊接操作都需要相同的安装确认/运行确认/性能确认(IQ/OQ/PQ)方案过于宽泛。
4.2 将调查与纠正和预防措施 (CAPA) 连接起来
可追溯性有助于缩小调查范围;测试结果和根本原因分析可确定适当的措施。必要时,更新供应商控制措施、设计记录、作业指导书或培训内容。在结案前验证其有效性。
根据风险和质量体系选择 CAPA 指标和期限。电池产品没有统一的 85% 结案率、60-120 天完成期限或固定财务节省目标。记录保存期限应符合适用要求、产品生命周期和合同义务。
下一步切实可行的做法是,审查一个已发布的包装,从接收到客户发货的整个流程,然后详细讲解最近一次变更的审批和实施过程。如需项目相关的支持,请讨论所需的文档和配置控制。 Large Power定制电池咨询.
常见问题解答
每个电池都需要唯一的序列号吗?
并非普遍适用。识别粒度应根据适用要求和风险来定义。当隔离和组装记录可靠时,与可识别包装关联的基于批次的单元记录可以支持可追溯性。
包装生产商是否必须保留电解液和分离器批次记录?
这些记录通常由上游电池制造商维护。应与供应商明确所需的访问和保存安排,而不是想当然地认为每个电池封装厂都掌握完整的原材料溯源信息。
BMS固件更新是否需要变更控制?
是的。评估其对需求、保护行为、通信和设备集成的影响。记录测试和批准情况,并保留受影响软件包的版本历史记录。
每次更换电池都需要重新认证吗?
没有通用的答案。应对照已批准的设计、现有报告和适用要求审查变更,然后与相关责任方商定必要的验证、确认和认证措施。
可追溯性能否防止所有召回事件?
不。它有助于识别可能受影响的产品,并为调查和纠正措施提供支持。但它不能取代设计验证、生产控制或基于证据的现场安全评估。


