

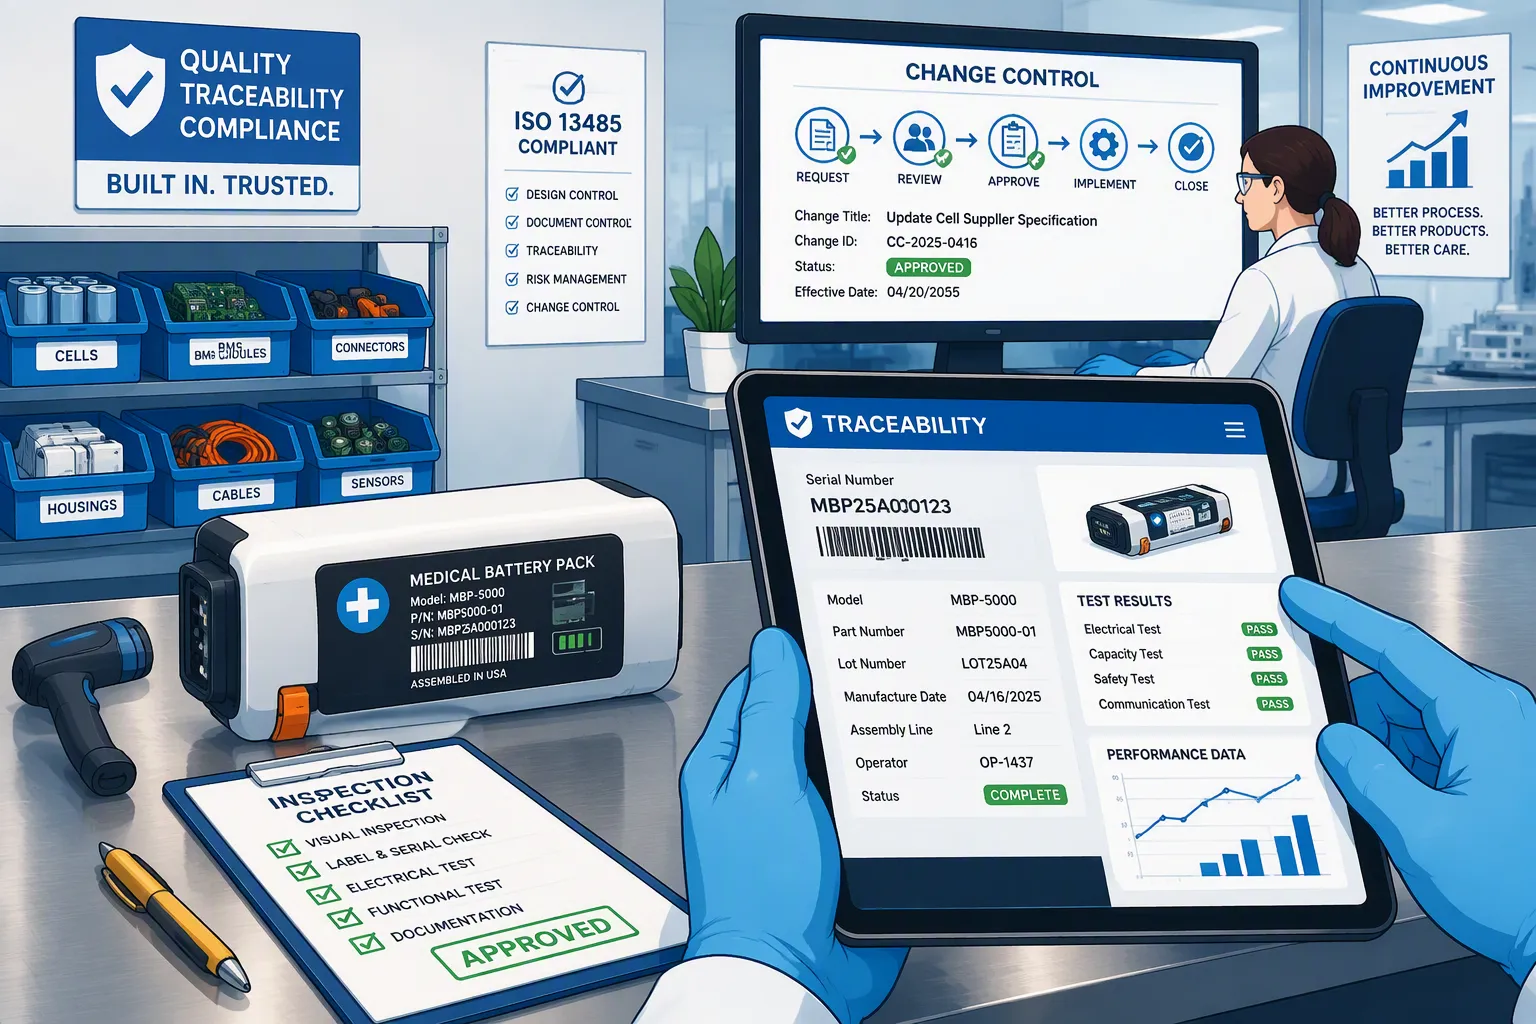
當醫療設備出現電池相關故障時,工程師需要確定受影響的電芯批次、電池組配置和電池管理系統(BMS)版本。可靠的記錄有助於確定調查範圍;但記錄本身並不能證明是哪個組件導致了故障。
對於 醫療電池組可追溯性和變更控制應將已批准的設計與實際生產和供應的產品連結起來。本文概述了一種適用於在 ISO 13485 品質管理框架下工作的包裝製造商和醫療器材 OEM 的實用方法。
快速回答: 將每個電池組識別碼與其對應的電池批次、已批准的物料清單、電池管理系統(BMS)硬體和韌體版本、生產記錄以及發布結果關聯起來。根據適用的要求和風險,定義可追溯性的深度和供應商的責任。在實施變更之前進行評估,記錄驗證和任何必要的確認,並準確記錄已批准的版本何時投入生產。
關鍵要點
區分電池供應商記錄、封裝製造記錄和成品設備記錄。
ISO 13485 並未為每個電池單元規定通用的資料矩陣碼或 MES 平台。
控制電池更換、BMS韌體、保護設定和關鍵製造變更。
將設計風險分析和流程風險分析分別用於其各自的目的。
在進行實際實地調查之前,測試記錄會檢索並修正缺少的連結。
第一部分:定義可追溯性範圍
1.1 將品質系統要求與產品核准分開
ISO 13485:2016 涉及醫療器材及相關服務的品質管理系統。品質系統認證並不代表對特定電池設計的認可,也不能取代設備層面的安全性和效能評估。
可追溯性程序應根據適用的法規要求明確其範圍和記錄。切勿將植入式裝置的特定要求不加區分地應用於所有外部醫療電池組。客戶協議和設備風險評估可能需要額外的控制措施。
FDA的 品質管理系統法規(QMSR) 該標準於2026年2月2日生效,並引用了ISO 13485:2016標準,同時增加了FDA的要求。應根據公司的角色和所供應的產品確定其適用性;零件供應商不應假定其義務與成品醫療器械製造商的義務相同。
1.2 在供應鏈中分配責任
電芯製造商通常會維護其內部的材料和製程譜系。電池組製造商會將採購的電芯批次與電池組的生產和出貨記錄關聯。醫療器材原始設備製造商 (OEM) 會將電池配置與成品設備及其分銷記錄關聯起來。
取得分離器或電解液批次資訊可能需要供應商的配合。並非所有包裝廠都會直接測量或儲存所有上游原料資料。各方應就各自保留哪些記錄、記錄的保存期限以及在調查期間如何檢索這些記錄達成一致。
第二部分:建立可用的軟體包歷史記錄
2.1 將收到的物料與已發布的包裝連接起來
以下是一份工程檢查清單,並非適用於所有電池產品的通用清單。
Record | 需要保留的實用訊息 |
|---|---|
細胞身份 | 製造商、型號、供應商批次、收貨批次、數量和驗收狀態 |
包裝標識 | 包裝序號或受控批次識別碼、型號和物料清單版本 |
BMS配置 | 電路板版本、韌體版本和受控保護/配置設置 |
集會歷史 | 工作單、相關流程修訂、檢查及已核准的返工 |
公佈證據 | 測試程序版本、結果、驗收決定和授權 |
配送連結 | 客戶、出貨記錄和識別碼均已提供,用於OEM可追溯性。 |
對於 客製化鋰電池組序號包裝記錄通常能簡化維修和調查工作。在條件允許且合理的情況下,單一單元序列化可以提供更多細節資訊。然而,受控批次隔離和組裝記錄也能維護產品溯源資訊。沒有獨立資料矩陣碼的單元並非一定無法追溯。
2.2 控制返工、韌體更新和批次混合
返工變更已發布配置時,應同時記錄原始組件和替換組件。保留韌體更新歷史記錄,而不是覆蓋先前版本。如果多個已批准的電池批次進入包裝批次,則應記錄實際分配情況,並防止與未經批准的材料意外混合。
電子表格、資料庫或製造執行系統 (MES) 必須適合其預期用途。定義權限、備份、變更歷史記錄和檢索控制。根據應用和風險評估品質系統中使用的軟體的驗證需求;購買 MES 並不意味著自動建立合規的記錄。
2.3 測試正向和反向檢索
首先確定單元批次,並識別相關的包裝和出貨資訊。然後選擇一個已發布的包裝,並檢索其組件和配置歷史記錄。必要時,包括庫存、在製品、返工單元和退貨產品。
根據品質程序和客戶要求設定演練頻率和回應目標。年度演練或基於工時的檢索目標可能有用,但兩者都不應作為 ISO 13485 的通用規則。記錄差距、糾正措施和後續檢查。
第三部分:生產發布前評估變更
3.1 建立供應商變更通知
明確可能影響採購產品需求的變更通知預期。相關範例包括單元模型或結構、生產地點、材料配方、關鍵尺寸和已停產零件。在供應商協議中明確所需資訊、審核聯絡人和實施時間表。
供應商提供的等效容量保證不足以批准替換電池。必須審查電壓限制、阻抗、脈衝能力、溫度限制、尺寸、老化特性以及相關的安全文件。供應商的批准與具體零件及其版本版本的批准應分開進行。
3.2 將審查與變更相匹配
更改 | 潛在影響 | 範例評估 |
|---|---|---|
細胞模型替代 | 運行時間、電壓驟降、充電和熱行為 | 電氣對比、代表性負載測試和安全文件審查 |
BMS韌體或設置 | 切斷、警報、SOC 報告和恢復行為 | 軟體評審、回歸測試和故障回應檢查 |
MOSFET、保險絲或連接器 | 發熱、中斷容量和電壓損失 | 最壞情況下的電流、熱和保護協調檢查 |
焊接工藝 | 關節強度、阻力和一致性 | 流程風險審查和驗證或確認(視情況而定) |
外殼或絕緣層 | 機械保護、間距和熱傳遞 | 合身性、機械性能、絕緣性和熱性能評估 |
對於電池架構和保護功能的變更,應進行設計風險分析。 PFMEA 針對的是製造過程中的失效模式,但它不能取代設備等級風險管理。低風險優先編號或供應商證書本身並不能證明其可接受性。
3.3 控制措施實施及現有庫存
記錄變更理由、受影響的需求、風險評估、驗證結果、必要的確認、批准以及生效的序號或批號。決定如何處理現有庫存和已交付的產品。在適用情況下,協調原始設備製造商 (OEM) 的批准以及法規或認證的影響審查。
並非所有變更都需要重新測試或重新認證。評估必須證明其範圍的合理性。改變化學成分、電壓視窗或安全關鍵特性可能需要進行大量的重新設計和系統級驗證。
第四部分:維持系統有效性
4.1 採用基於風險的供應商和流程控制
供應商評估應反映組件的關鍵性和供應商的績效。文件審核、樣品鑑定及現場審核均可作為評估依據。請勿將認證審核階段與對所有供應商強制執行的兩階段審核混淆。
評估那些無法透過後續檢驗完全驗證結果的組裝流程。必要時,制定適當的驗證和監控措施。具體的控制措施取決於流程;籠統地認為所有焊接操作都需要相同的安裝確認/運行確認/性能確認(IQ/OQ/PQ)方案過於寬泛。
4.2 將調查與矯正和預防措施 (CAPA) 連結起來
可追溯性有助於縮小調查範圍;測試結果和根本原因分析可確定適當的措施。必要時,更新供應商控制措施、設計記錄、作業指導書或訓練內容。在結案前驗證其有效性。
根據風險和品質系統選擇 CAPA 指標和期限。電池產品沒有統一的 85% 結案率、60-120 天完成期限或固定財務節省目標。記錄保存期限應符合適用要求、產品生命週期和合約義務。
下一步切實可行的做法是,檢視一個已發布的包裝,從接收到客戶發貨的整個流程,然後詳細講解最近一次變更的審批和實施過程。如需專案相關的支持,請討論所需的文件和配置控制。 Large Power客製化電池諮詢.
常見問題
每個電池都需要唯一的序號嗎?
並非普遍適用。識別粒度應根據適用要求和風險來定義。當隔離和組裝記錄可靠時,與可識別包裝關聯的基於批次的單元記錄可以支援可追溯性。
包裝生產商是否必須保留電解液和分離器批次記錄?
這些記錄通常由上游電池製造商維護。應與供應商明確所需的存取和保存安排,而不是想當然地認為每個電池封裝廠都掌握完整的原材料溯源資訊。
BMS韌體更新是否需要變更控制?
是的。評估其對需求、保護行為、通訊和設備整合的影響。記錄測試和批准情況,並保留受影響軟體包的版本歷史記錄。
每次更換電池都需要重新認證嗎?
沒有通用的答案。應對照已批准的設計、現有報告和適用要求審查變更,然後與相關責任方商定必要的驗證、確認和認證措施。
可追溯性能否防止所有召回事件?
不。它有助於識別可能受影響的產品,並為調查和糾正措施提供支援。但它不能取代設計驗證、生產控製或基於證據的現場安全評估。


