
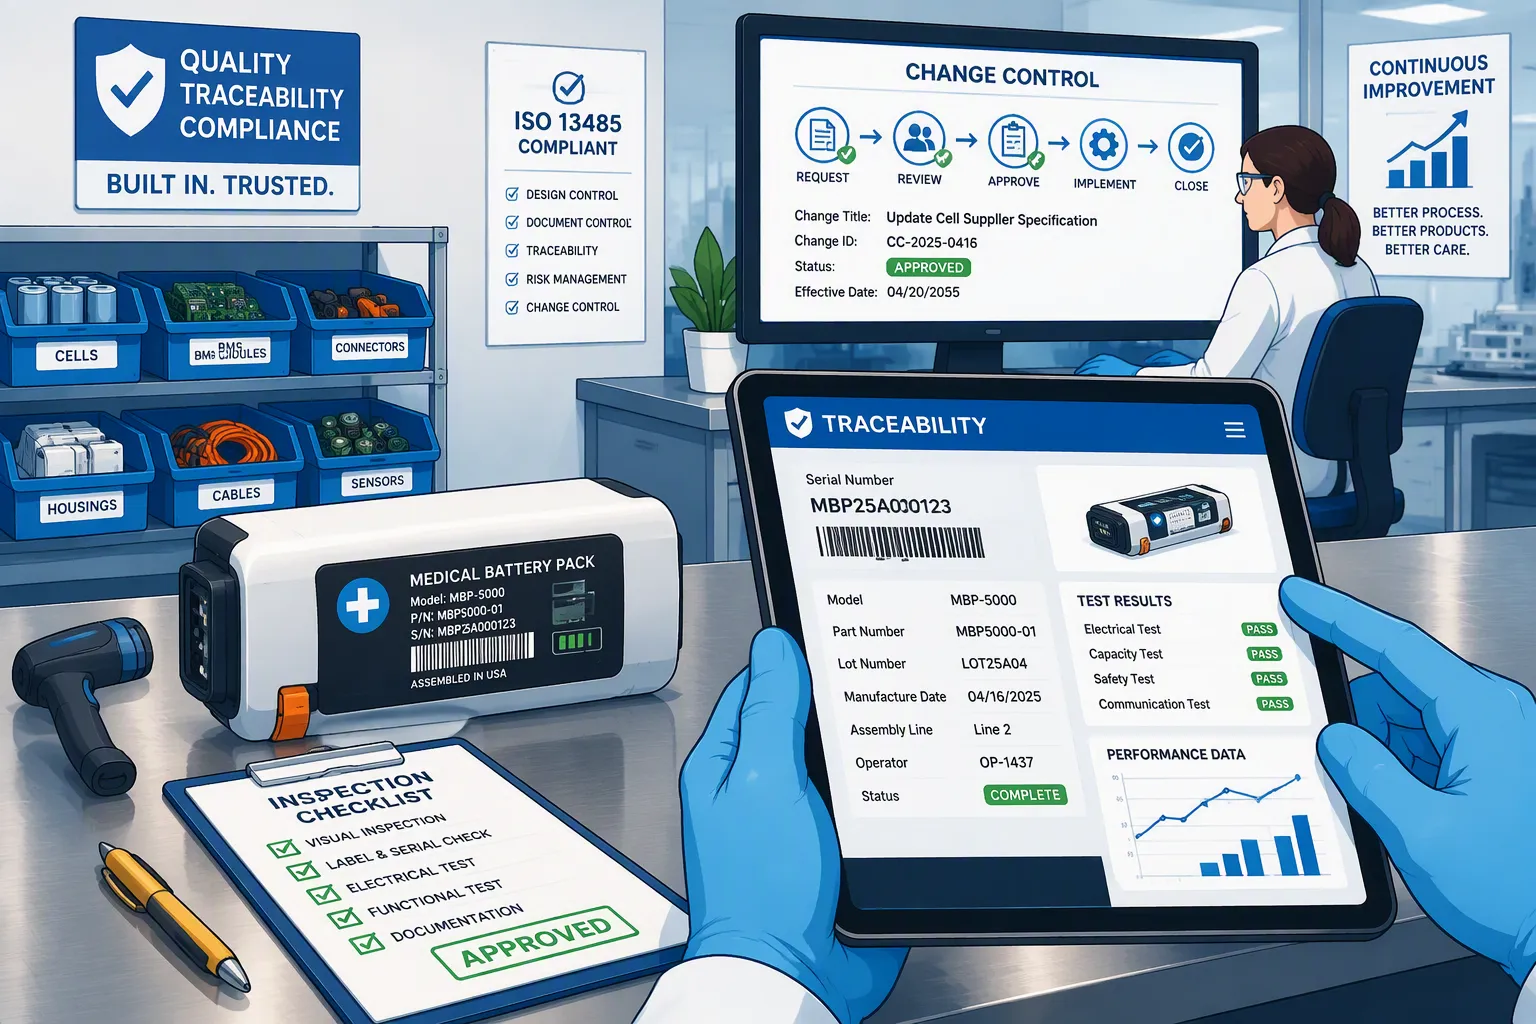
Cuando un dispositivo médico presenta una falla relacionada con la batería, los ingenieros deben identificar los lotes de celdas afectados, las configuraciones del paquete y las revisiones del sistema de gestión de baterías (BMS). Los registros confiables ayudan a establecer el alcance de la investigación; sin embargo, por sí solos no demuestran qué componente causó la falla.
Para paquetes de baterías médicasLa trazabilidad y el control de cambios deben vincular el diseño aprobado con el producto fabricado y suministrado. Este artículo describe un enfoque práctico para fabricantes de envases y fabricantes de equipos originales de dispositivos médicos que trabajan bajo el marco de gestión de calidad ISO 13485.
Respuesta rápida: Vincule cada identificador de paquete con su lote de celdas, lista de materiales aprobada, revisiones de hardware y firmware del BMS, registros de producción y resultados de liberación. Defina el nivel de trazabilidad y las responsabilidades del proveedor según los requisitos y riesgos aplicables. Evalúe los cambios antes de su implementación, documente la verificación y cualquier validación necesaria, y registre con precisión cuándo una revisión aprobada entra en producción.
Puntos Clave
Distinga entre los registros de proveedores de celdas, los registros de fabricación de empaques y los registros de dispositivos terminados.
La norma ISO 13485 no prescribe un código Data Matrix universal ni una plataforma MES para cada celda de batería.
Controla las sustituciones de celdas, el firmware del BMS, los ajustes de protección y los cambios críticos en la fabricación.
Utilice el análisis de riesgos de diseño y el análisis de riesgos de proceso para sus respectivos fines.
Pruebe la recuperación de registros y corrija los enlaces faltantes antes de una investigación de campo real.
Parte 1: Definir el alcance de la trazabilidad
1.1 Separar los requisitos del sistema de calidad de la aprobación del producto
ISO 13485:2016 Se refiere a los sistemas de gestión de calidad para dispositivos médicos y servicios relacionados. La certificación de un sistema de calidad no constituye una aprobación del diseño de una batería en particular, ni reemplaza la evaluación de la seguridad y el rendimiento del dispositivo.
El procedimiento de trazabilidad debe definir su alcance y registrar los datos de acuerdo con la normativa aplicable. No aplique indiscriminadamente a todas las baterías médicas externas los requisitos específicos para dispositivos implantables. Los acuerdos con los clientes y la evaluación de riesgos del dispositivo pueden requerir controles adicionales.
FDA Reglamento del Sistema de Gestión de la Calidad (QMSR) Entró en vigor el 2 de febrero de 2026 e incorpora la norma ISO 13485:2016 por referencia, con requisitos adicionales de la FDA. Determine su aplicabilidad según la función de la empresa y el producto suministrado; un proveedor de componentes no debe asumir que sus obligaciones son idénticas a las de un fabricante de dispositivos terminados.
1.2 Asignar responsabilidades a lo largo de la cadena de suministro
El fabricante de celdas normalmente mantiene su genealogía interna de materiales y procesos. El fabricante de paquetes vincula los lotes de celdas comprados con los registros de producción y distribución de los paquetes. El fabricante de equipos originales (OEM) del dispositivo médico conecta la configuración de la batería con el dispositivo terminado y sus registros de distribución.
El acceso a la información sobre lotes de separadores o electrolitos puede requerir la cooperación del proveedor. No es necesario asumir que cada fábrica de empaques mide o almacena directamente todos los datos de las materias primas. Acuerden qué registros conserva cada parte, durante cuánto tiempo estarán disponibles y cómo se pueden recuperar durante una investigación.
Parte 2: Crear un historial de paquetes utilizable
2.1 Conectar los materiales entrantes con los paquetes liberados
La siguiente es una lista de verificación de ingeniería, no una lista universal obligatoria para todos los productos de baterías.
Record | Información práctica para recordar |
|---|---|
identidad celular | Fabricante, modelo, lote del proveedor, lote de recepción, cantidad y estado de aceptación |
Identidad del paquete | Número de serie del paquete o identificador de lote controlado, modelo y revisión de la lista de materiales. |
configuración BMS | Revisión de la placa, versión del firmware y ajustes de protección/configuración controlados. |
Historia de la Asamblea | Orden de trabajo, revisión del proceso correspondiente, inspecciones y retrabajo aprobado. |
Liberar evidencia | Versión del procedimiento de prueba, resultados, decisión de aceptación y autorización |
Enlace de entrega | Cliente, registro de envío e identificadores proporcionados para la trazabilidad del fabricante de equipos originales (OEM). |
Para paquetes de baterías de litio personalizadosLos registros de paquetes a nivel de serie suelen facilitar el servicio y la investigación. La serialización de celdas individuales puede aportar detalles cuando estén disponibles y justificados. Sin embargo, la segregación controlada de lotes y los registros de ensamblaje también permiten mantener la trazabilidad. Una celda sin un código Data Matrix individual no es automáticamente imposible de rastrear.
2.2 Retrabajo de control, actualizaciones de firmware y mezcla de lotes
Registre tanto los componentes originales como los de reemplazo cuando la modificación altere una configuración ya publicada. Conserve el historial de actualizaciones de firmware en lugar de sobrescribir la versión anterior. Si más de un lote de celdas aprobado ingresa a un lote de empaque, registre la asignación real y evite la mezcla accidental con material no aprobado.
Una hoja de cálculo, base de datos o sistema MES debe ser adecuado para el uso previsto. Defina los permisos, las copias de seguridad, el historial de cambios y los controles de recuperación. Evalúe las necesidades de validación del software utilizado en el sistema de calidad según su aplicación y riesgo; la compra de un sistema MES no garantiza automáticamente el cumplimiento de los registros.
2.3 Prueba de recuperación hacia adelante y hacia atrás
Comience con un lote de celdas e identifique los paquetes y envíos asociados. Luego, seleccione un paquete liberado y recupere su historial de componentes y configuración. Incluya el inventario, el trabajo en curso, las unidades reprocesadas y los productos devueltos, según corresponda.
Defina la frecuencia de los ejercicios y los objetivos de respuesta a través del procedimiento de calidad y los requisitos del cliente. Un ejercicio anual o un objetivo de recuperación basado en horas pueden ser útiles, pero ninguno debe presentarse como una regla universal de la norma ISO 13485. Registre las deficiencias, las acciones correctivas y las verificaciones de seguimiento.
Parte 3: Evaluar los cambios antes del lanzamiento a producción.
3.1 Establecer la notificación de cambio de proveedor
Defina las expectativas de notificación para los cambios que puedan afectar los requisitos del producto adquirido. Algunos ejemplos relevantes incluyen el modelo o la construcción de la celda, la ubicación de fabricación, la formulación del material, las dimensiones críticas y los componentes descontinuados. Especifique la información requerida, revise los contactos y el cronograma de implementación en el acuerdo con el proveedor.
La garantía del proveedor de una capacidad equivalente no es suficiente para aprobar una celda de reemplazo. Revise los límites de voltaje, la impedancia, la capacidad de pulso, los límites de temperatura, las dimensiones, el comportamiento ante el envejecimiento y la documentación de seguridad correspondiente. Mantenga la aprobación del proveedor separada de la aprobación de la pieza y la revisión exactas.
3.2 Relacionar la revisión con el cambio
CAMBIAR | Impacto potencial | Ejemplo de evaluación |
|---|---|---|
Sustitución del modelo celular | Tiempo de funcionamiento, caída de tensión, carga y comportamiento térmico | Comparación eléctrica, pruebas de carga representativas y revisión de documentos de seguridad. |
Firmware o configuración del BMS | Desconexión, alarmas, informes SOC y comportamiento de recuperación | Revisión de software, pruebas de regresión y comprobaciones de respuesta ante fallos. |
MOSFET, fusible o conector | Calentamiento, capacidad de interrupción y pérdida de tensión | Comprobaciones de coordinación de corriente, térmicas y de protección en el peor de los casos. |
Proceso de soldadura | Fuerza, resistencia y consistencia de las articulaciones | Revisión y verificación o validación de riesgos del proceso, según corresponda. |
Revestimiento o aislamiento | Protección mecánica, espaciamiento y transferencia de calor | Evaluación de ajuste, mecánica, aislamiento y térmica. |
Utilice el análisis de riesgos de diseño para los cambios en la arquitectura de la batería y las funciones de protección. El PFMEA aborda los modos de fallo del proceso de fabricación; no sustituye la gestión de riesgos a nivel de dispositivo. Ni un número de prioridad de riesgo bajo ni un certificado del proveedor por sí solos garantizan la aceptabilidad.
3.3 Implementación del control e inventario existente
Documente la justificación del cambio, los requisitos afectados, la evaluación de riesgos, los resultados de la verificación, la validación necesaria, las aprobaciones y el número de serie o lote efectivo. Decida cómo gestionar el stock existente y las unidades ya entregadas. Coordine la aprobación del fabricante de equipos originales (OEM) y las revisiones de impacto regulatorio o de certificación, según corresponda.
No todos los cambios requieren una revisión completa ni una nueva certificación. La evaluación debe justificar su alcance. Modificar la composición química, el rango de voltaje o el comportamiento crítico para la seguridad puede justificar un rediseño sustancial y una validación a nivel de sistema.
Parte 4: Mantener el sistema eficaz
4.1 Utilizar controles de proveedores y procesos basados en el riesgo
La evaluación de proveedores debe reflejar la criticidad de los componentes y su desempeño. La revisión de documentos, la calificación de muestras y las auditorías pueden contribuir a ello. No confunda las etapas de la auditoría de certificación con una auditoría obligatoria de dos etapas para cada proveedor.
Evaluar los procesos de ensamblaje cuyos resultados no puedan verificarse completamente mediante inspección posterior. Definir la validación y el monitoreo adecuados cuando sea necesario. Los controles exactos dependen del proceso; afirmar que todas las operaciones de soldadura requieren el mismo paquete IQ/OQ/PQ es demasiado general.
4.2 Vincular las investigaciones con las acciones correctivas y preventivas (CAPA)
La trazabilidad acota la investigación; los resultados de las pruebas y el análisis de la causa raíz determinan la acción apropiada. Actualice los controles de los proveedores, los registros de diseño, las instrucciones de trabajo o la capacitación cuando sea necesario. Verifique la efectividad antes de dar por concluida la investigación.
Seleccione las métricas y los plazos de las acciones correctivas y preventivas (CAPA) según el riesgo y el sistema de calidad. No existe un requisito universal específico para baterías que exija una tasa de cierre del 85 %, un plazo de finalización de 60 a 120 días o un ahorro financiero fijo. Los periodos de retención de registros deben reflejar los requisitos aplicables, la vida útil del producto y las obligaciones contractuales.
Un siguiente paso práctico es revisar un paquete liberado desde la recepción de celdas entrantes hasta el envío al cliente, luego hacer un cambio reciente a través de la aprobación e implementación. Para soporte específico del proyecto, discuta la documentación requerida y los controles de configuración a través de Large PowerConsulta de batería personalizada de.
Preguntas Frecuentes
¿Cada celda necesita un número de serie único?
No de forma universal. Defina la granularidad de la identificación según los requisitos y el riesgo aplicables. Los registros de celdas basados en lotes, vinculados a paquetes identificables, pueden respaldar la trazabilidad cuando los registros de segregación y ensamblaje son fiables.
¿Debe un fabricante de envases conservar los registros de lotes de electrolitos y separadores?
Estos registros suelen ser gestionados por el fabricante de celdas en la fase inicial de la cadena de suministro. Es necesario definir con los proveedores los acuerdos de acceso y retención requeridos, en lugar de asumir que cada fábrica de empaques posee el historial completo de las materias primas.
¿La actualización del firmware del BMS requiere control de cambios?
Sí. Evalúe su impacto en los requisitos, el comportamiento de protección, las comunicaciones y la integración de dispositivos. Documente las pruebas y la aprobación, y conserve el historial de versiones de los paquetes afectados.
¿Cada celda de repuesto requiere una recertificación completa?
No existe una respuesta universal. Revise el cambio comparándolo con el diseño aprobado, los informes existentes y los requisitos aplicables, y luego acuerde con las partes responsables las acciones necesarias de verificación, validación y certificación.
¿Puede la trazabilidad prevenir todas las retiradas de productos?
No. Ayuda a identificar productos potencialmente afectados y respalda la investigación y las medidas correctivas. No reemplaza la validación del diseño, los controles de fabricación ni una evaluación de seguridad en campo basada en evidencia.


