

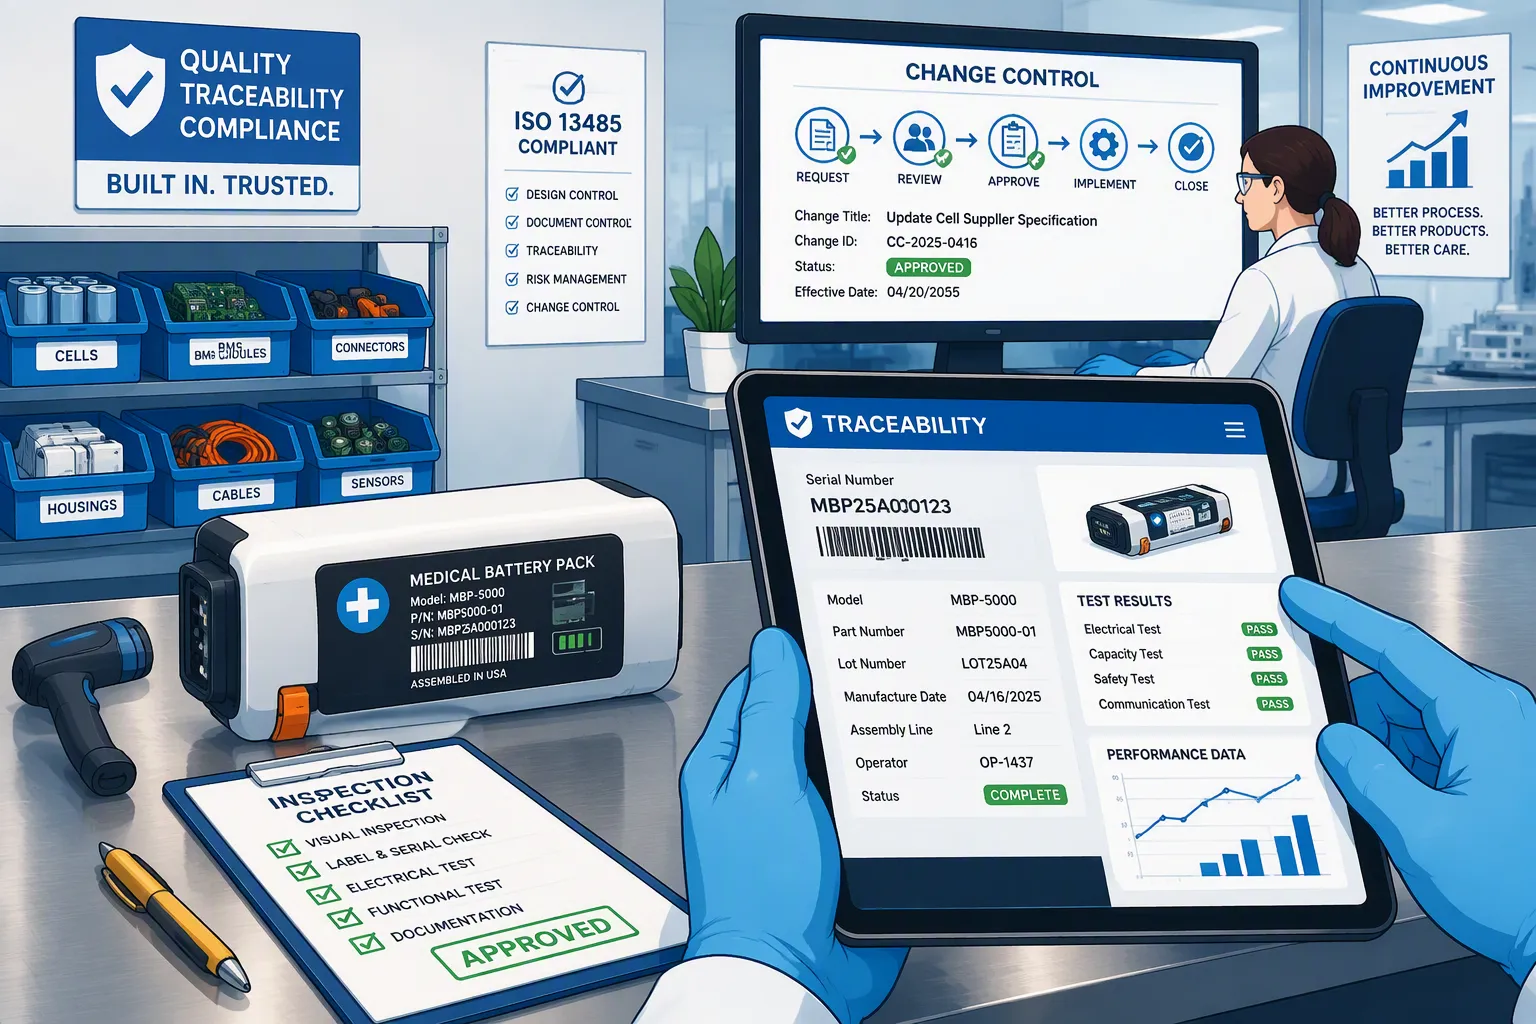
Lorsqu'un dispositif médical présente un défaut lié à la batterie, les ingénieurs doivent identifier les lots de cellules concernés, les configurations des packs et les révisions du BMS. Des enregistrements fiables permettent de définir le périmètre de l'investigation ; ils ne permettent cependant pas, à eux seuls, de prouver quel composant est à l'origine de la défaillance.
Pour packs de batteries médicalesLa traçabilité et le contrôle des modifications doivent permettre de relier la conception approuvée au produit effectivement fabriqué et livré. Cet article présente une approche pratique pour les fabricants d'emballages et les équipementiers de dispositifs médicaux travaillant dans le cadre d'un système de gestion de la qualité conforme à la norme ISO 13485.
Réponse rapide: Associez chaque identifiant de pack à son lot de cellules, à la nomenclature approuvée, aux révisions matérielles et logicielles du système de gestion de batterie (BMS), aux enregistrements de production et aux résultats de validation. Définissez le niveau de traçabilité et les responsabilités des fournisseurs en fonction des exigences et des risques applicables. Évaluez les modifications avant leur mise en œuvre, documentez leur vérification et toute validation nécessaire, et consignez précisément la date d'entrée en production de chaque révision approuvée.
Points clés à retenir
Distinguer les enregistrements des fournisseurs de cellules, les enregistrements de fabrication des emballages et les enregistrements des dispositifs finis.
La norme ISO 13485 ne prescrit pas de code Data Matrix universel ni de plateforme MES pour chaque cellule de batterie.
Contrôler les substitutions de cellules, le micrologiciel du BMS, les paramètres de protection et les modifications critiques de fabrication.
Utilisez l'analyse des risques liés à la conception et l'analyse des risques liés aux processus à leurs fins respectives.
Récupération des enregistrements de test et correction des liens manquants avant une véritable enquête de terrain.
Partie 1 : Définir le périmètre de la traçabilité
1.1 Distinguer les exigences du système qualité de l'approbation du produit
ISO 13485: 2016 Cela concerne les systèmes de gestion de la qualité des dispositifs médicaux et des services associés. La certification d'un système de qualité ne constitue pas une approbation de la conception d'une batterie en particulier et ne remplace pas l'évaluation de la sécurité et des performances du dispositif.
La procédure de traçabilité doit définir son périmètre et consigner les informations conformément à la réglementation applicable. Il convient de ne pas appliquer systématiquement les exigences spécifiques aux dispositifs implantables à tous les blocs-batteries médicaux externes. Les accords clients et l'évaluation des risques liés au dispositif peuvent nécessiter des contrôles supplémentaires.
La Réglementation du système de gestion de la qualité (QMSR) Elle est entrée en vigueur le 2 février 2026 et intègre la norme ISO 13485:2016 par référence, ainsi que des exigences supplémentaires de la FDA. Son applicabilité doit être déterminée en fonction du rôle de l'entreprise et du produit fourni ; un fournisseur de composants ne doit pas présumer que ses obligations sont identiques à celles d'un fabricant de dispositif fini.
1.2 Répartir les responsabilités tout au long de la chaîne d'approvisionnement
Le fabricant de cellules conserve généralement l'historique interne de ses matériaux et procédés de fabrication. Le fabricant de batteries associe les lots de cellules achetés aux dossiers de production et de mise sur le marché des batteries. Le fabricant d'équipement d'origine (OEM) du dispositif médical relie la configuration de la batterie au dispositif fini et à ses dossiers de distribution.
L'accès aux informations relatives aux lots de séparateurs ou d'électrolytes peut nécessiter la coopération du fournisseur. Il n'est pas nécessaire de supposer que chaque usine d'emballage mesure ou stocke directement toutes les données relatives aux matières premières en amont. Il convient de convenir des documents que chaque partie conserve, de leur durée de conservation et des modalités de leur récupération lors d'une enquête.
Partie 2 : Créer un historique de packs utilisable
2.1 Associer les matériaux entrants aux packs publiés
La liste suivante est une liste de contrôle technique, et non une liste universelle obligatoire pour tous les produits de batterie.
Enregistrement | Informations pratiques à retenir |
|---|---|
Identité cellulaire | Fabricant, modèle, lot fournisseur, lot de réception, quantité et état d'acceptation |
Identité du groupe | Numéro de série du paquet ou identifiant de lot contrôlé, modèle et révision de la nomenclature |
Configuration du GTC | Révision de la carte, version du firmware et paramètres de protection/configuration contrôlés |
Historique de l'assemblée | Ordre de travail, révision des processus concernés, inspections et retouches approuvées |
Libérer les preuves | Version de la procédure de test, résultats, décision d'acceptation et autorisation |
Lien de livraison | Données client, enregistrement d'expédition et identifiants fournis pour la traçabilité OEM |
Pour batteries au lithium personnaliséesLes enregistrements séquentiels des emballages facilitent souvent le service et les enquêtes. La sérialisation individuelle des cellules peut apporter des précisions lorsque cela est possible et justifié. Toutefois, la ségrégation contrôlée des lots et les enregistrements d'assemblage permettent également de conserver la traçabilité. Une cellule sans code Data Matrix individuel n'est pas automatiquement intraçable.
2.2 Reprise des commandes, mises à jour du micrologiciel et mélange des lots
Lors de toute modification d'une configuration validée, consignez les composants d'origine et de remplacement. Préservez l'historique des mises à jour du micrologiciel au lieu d'écraser la version précédente. Si plusieurs lots de cellules approuvés sont utilisés dans un même lot d'emballage, enregistrez leur répartition exacte afin d'éviter tout mélange accidentel avec du matériel non approuvé.
Un tableur, une base de données ou un MES doit être adapté à son usage prévu. Définissez les autorisations, les sauvegardes, l'historique des modifications et les contrôles de récupération. Évaluez les besoins de validation des logiciels utilisés dans le système qualité en fonction de leur application et des risques associés ; l'acquisition d'un MES ne garantit pas automatiquement la conformité des enregistrements.
2.3 Test de récupération avant et arrière
Commencez par un lot de cellules et identifiez les emballages et expéditions associés. Sélectionnez ensuite un emballage validé et consultez l'historique de ses composants et de sa configuration. Incluez les stocks, les encours de production, les unités retravaillées et les produits retournés, le cas échéant.
Définissez la fréquence des exercices et les objectifs de réponse conformément à la procédure qualité et aux exigences du client. Un exercice annuel ou un objectif de récupération basé sur le nombre d'heures peuvent être utiles, mais aucun ne doit être présenté comme une règle universelle de la norme ISO 13485. Consignez les écarts, les actions correctives et les contrôles de suivi.
Partie 3 : Évaluer les modifications avant la mise en production
3.1 Mise en place d'une notification de changement de fournisseur
Définissez les modalités de notification des modifications susceptibles d'affecter les exigences relatives aux produits achetés. À titre d'exemples pertinents, citons le modèle ou la construction de la cellule, le site de fabrication, la formulation des matériaux, les dimensions critiques et les composants obsolètes. Précisez les informations requises, les contacts et le calendrier de mise en œuvre dans le contrat fournisseur.
L'assurance d'un fournisseur quant à une capacité équivalente ne suffit pas à approuver une cellule de remplacement. Il convient d'examiner les limites de tension, l'impédance, la capacité d'impulsion, les limites de température, les dimensions, le comportement au vieillissement et la documentation de sécurité associée. L'approbation du fournisseur doit être dissociée de l'approbation de la pièce et de sa version.
3.2 Associer l'évaluation au changement
Changer | Impact potentiel | Exemple d'évaluation |
|---|---|---|
substitution du modèle cellulaire | Autonomie, chute de tension, charge et comportement thermique | Comparaison électrique, essais de charge représentatifs et examen des documents de sécurité |
micrologiciel ou paramètres du BMS | Coupures, alarmes, rapports SOC et comportement de récupération | Revue logicielle, tests de régression et vérifications de la réponse aux erreurs |
MOSFET, fusible ou connecteur | Chauffage, capacité de coupure et perte de tension | Contrôles de coordination des courants, des systèmes thermiques et des protections dans les pires conditions |
Processus de soudage | Force, résistance et constance des articulations | Examen et vérification ou validation des risques liés aux processus, selon le cas |
Enceinte ou isolation | protection mécanique, espacement et transfert de chaleur | Évaluation de l'ajustement, des propriétés mécaniques, de l'isolation et de l'isolation thermique |
Utilisez l'analyse des risques liés à la conception pour toute modification de l'architecture de la batterie et des fonctions de protection. L'AMDEC processus traite des modes de défaillance du processus de fabrication ; elle ne remplace pas la gestion des risques au niveau du dispositif. Ni un faible niveau de priorité de risque ni une certification du fournisseur ne garantissent à eux seuls l'acceptabilité.
3.3 Mise en œuvre du contrôle et inventaire existant
Documentez la justification de la modification, les exigences concernées, l'évaluation des risques, les résultats de la vérification, la validation nécessaire, les approbations et le numéro de série ou de lot effectif. Déterminez la gestion des stocks existants et des unités déjà livrées. Coordonnez l'approbation du fabricant d'origine et les analyses d'impact réglementaire ou de certification, le cas échéant.
Toute modification ne requiert pas nécessairement des tests complets ou une nouvelle certification. L'évaluation doit justifier son étendue. Une modification de la chimie, de la plage de tension ou du comportement critique pour la sécurité peut justifier une refonte importante et une validation au niveau du système.
Partie 4 : Maintenir le système efficace
4.1 Utiliser des contrôles des fournisseurs et des processus fondés sur les risques
L'évaluation des fournisseurs doit tenir compte de la criticité des composants et de leurs performances. L'examen des documents, la qualification des échantillons et les audits peuvent y contribuer. Il ne faut pas confondre les étapes d'un audit de certification avec un audit obligatoire en deux étapes pour chaque fournisseur.
Évaluer les processus d'assemblage dont les résultats ne peuvent être entièrement vérifiés par une inspection ultérieure. Définir une validation et un suivi appropriés, le cas échéant. Les contrôles précis dépendent du processus ; affirmer de manière générale que chaque opération de soudage requiert le même ensemble de qualifications d'installation (QI), d'exploitation (QE) et de performance (QP) est trop vague.
4.2 Relier les investigations aux actions correctives et préventives (CAPA)
La traçabilité permet de cibler l'enquête ; les résultats des tests et l'analyse des causes profondes déterminent les mesures appropriées. Mettez à jour les contrôles fournisseurs, les dossiers de conception, les instructions de travail ou la formation lorsque cela est justifié. Vérifiez l'efficacité avant de clore le dossier.
Choisissez les indicateurs et les échéances des actions correctives et préventives (CAPA) en fonction des risques et du système qualité. Il n'existe pas d'exigence universelle spécifique aux batteries concernant un taux de clôture de 85 %, un délai de réalisation de 60 à 120 jours ou une économie financière fixe. Les durées de conservation des données doivent tenir compte des exigences applicables, de la durée de vie du produit et des obligations contractuelles.
Une prochaine étape pratique consiste à examiner un pack validé, de la réception des cellules jusqu'à l'expédition au client, puis à suivre une modification récente tout au long du processus d'approbation et de mise en œuvre. Pour une assistance spécifique au projet, discutez de la documentation requise et des contrôles de configuration. Large Powerconsultation personnalisée de batterie.
QFP
Chaque cellule a-t-elle besoin d'un numéro de série unique ?
Pas systématiquement. Le niveau de détail de l'identification doit être défini en fonction des exigences applicables et des risques. Les enregistrements de cellules par lot, liés à des emballages identifiables, peuvent faciliter la traçabilité lorsque les enregistrements de ségrégation et d'assemblage sont fiables.
Un fabricant d'emballages doit-il conserver les dossiers de lots d'électrolytes et de séparateurs ?
Ces données sont généralement conservées en amont par le fabricant des cellules. Il convient de définir les modalités d'accès et de conservation requises avec les fournisseurs plutôt que de supposer que chaque usine d'emballage détient l'historique complet des matières premières.
Une mise à jour du firmware du BMS nécessite-t-elle un contrôle des modifications ?
Oui. Évaluez son impact sur les exigences, le comportement de protection, les communications et l'intégration des appareils. Documentez les tests et l'approbation, et conservez l'historique des versions des packs concernés.
Chaque cellule de remplacement nécessite-t-elle une recertification complète ?
Il n'existe pas de réponse universelle. Il convient d'examiner la modification au regard de la conception approuvée, des rapports existants et des exigences applicables, puis de convenir des actions de vérification, de validation et de certification nécessaires avec les parties responsables.
La traçabilité peut-elle empêcher tous les rappels de produits ?
Non. Il permet d'identifier les produits potentiellement concernés et facilite les enquêtes et les mesures correctives. Il ne remplace pas la validation de la conception, les contrôles de fabrication ni une évaluation de la sécurité sur le terrain fondée sur des données probantes.


