
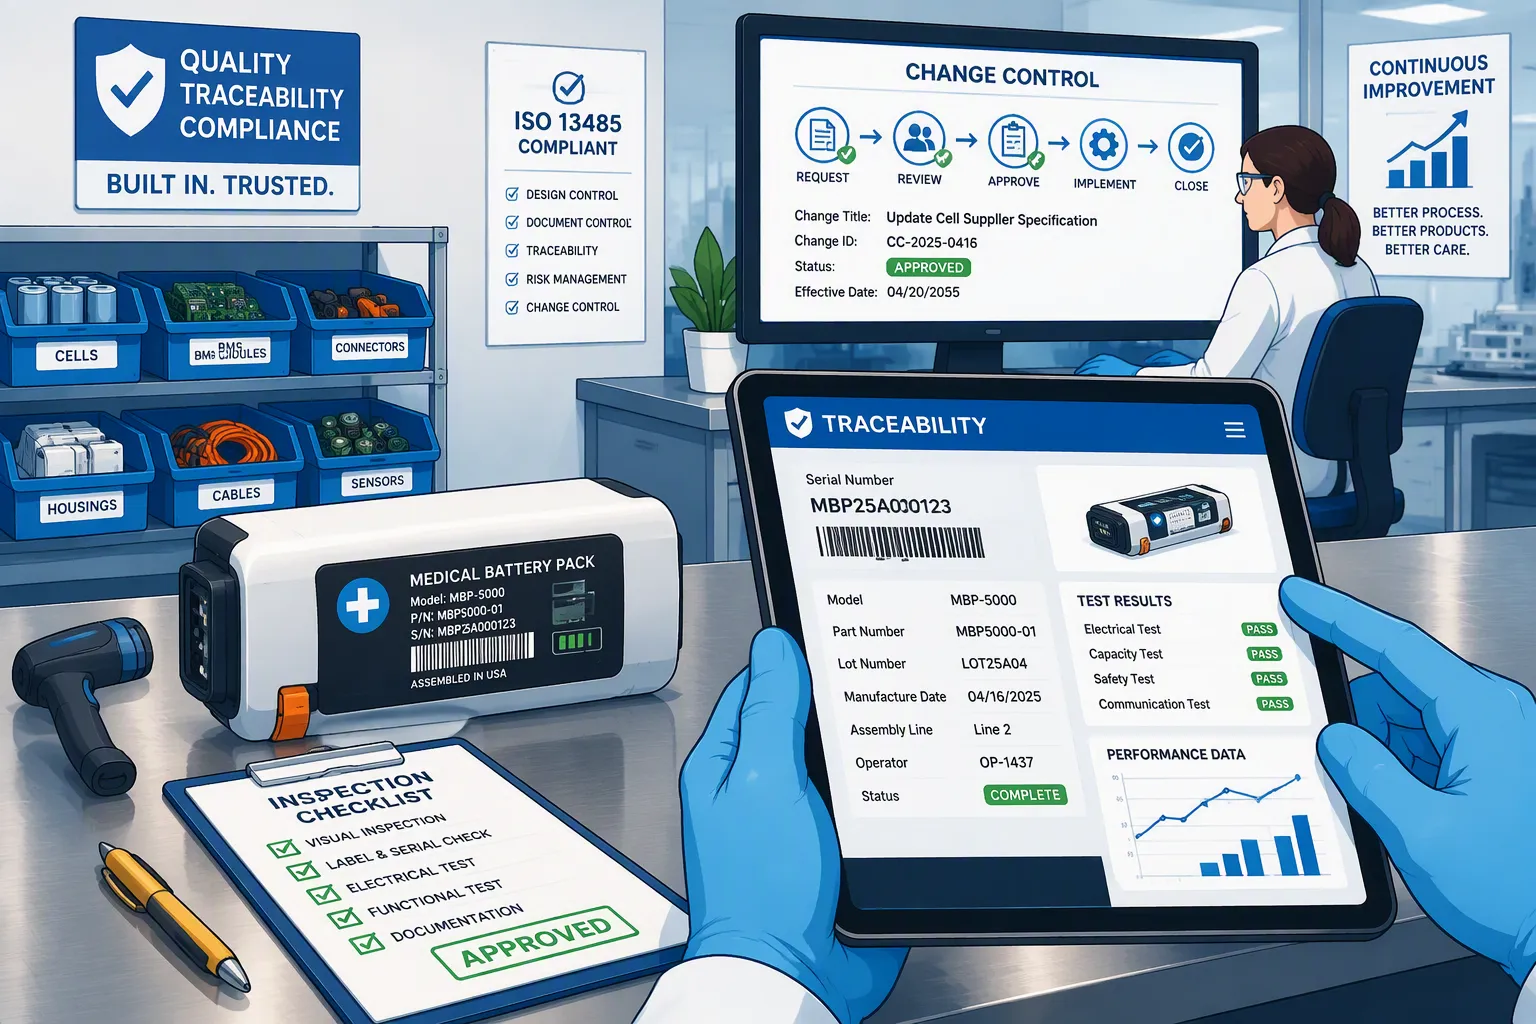
医療機器にバッテリー関連の不具合が発生した場合、エンジニアは影響を受けるセルロット、パック構成、およびBMSのリビジョンを特定する必要があります。信頼できる記録は調査範囲を確立するのに役立ちますが、それ自体でどのコンポーネントが不具合の原因であるかを証明するものではありません。
『Brooklyn Galaxy』のために、倪氏はブルックリン美術館のコレクションからXNUMX点の名品を選び、そのイメージを極めて詳細に描き込みました。これらの作品は、彼の作品とともに中国ギャラリーに展示されています。彼はXNUMX年にこの作品の制作を開始しましたが、最初の硬貨には、当館が所蔵する 医療用バッテリーパックトレーサビリティと変更管理は、承認された設計と実際に製造・供給される製品を結びつけるものでなければなりません。この記事では、ISO 13485品質マネジメントフレームワーク内で作業する包装メーカーおよび医療機器OEM向けの実践的なアプローチについて概説します。
素早い回答: 各パック識別子を、セルロット、承認済み部品表、BMSハードウェアおよびファームウェアのリビジョン、生産記録、およびリリース結果にリンクします。適用される要件とリスクに応じて、トレーサビリティの深度とサプライヤーの責任を定義します。実装前に変更を評価し、検証と必要な妥当性確認を文書化し、承認されたリビジョンが生産段階に入った正確な日時を記録します。
主要なポイント(要点)
セル供給業者記録、パッケージ製造記録、および完成品記録を区別する。
ISO 13485は、すべてのバッテリーセルに対して共通のデータマトリックスコードやMESプラットフォームを規定しているわけではありません。
セル交換、BMSファームウェア、保護設定、および重要な製造変更を制御します。
設計リスク分析とプロセスリスク分析は、それぞれの目的に合わせて使用してください。
実際の現地調査の前に、記録の取得テストを行い、欠落しているリンクを修正する。
パート1:トレーサビリティの範囲を定義する
1.1 品質システム要件と製品承認を分離する
ISO 13485:2016 医療機器および関連サービスの品質管理システムに関するものです。品質システムの認証は、個々のバッテリー設計の承認を意味するものではなく、機器レベルでの安全性および性能評価に取って代わるものでもありません。
トレーサビリティ手順は、適用される規制要件に沿ってその範囲と記録を明確に定める必要があります。埋め込み型医療機器に特有の要件を、すべての外部医療用バッテリーパックに無差別に適用しないでください。顧客契約および機器リスク評価では、追加の管理が必要となる場合があります。
FDAの 品質管理システム規制 (QMSR) 2026年2月2日に発効し、ISO 13485:2016を参照により組み込んでおり、FDAの追加要件も含まれています。適用範囲は、企業の役割と供給する製品に応じて判断してください。部品供給業者は、自社の義務が完成品製造業者の義務と同一であると想定すべきではありません。
1.2 サプライチェーン全体にわたる責任の割り当て
電池メーカーは通常、材料と製造工程の履歴を社内で管理しています。パックメーカーは、購入した電池ロットをパックの製造記録および出荷記録に紐付けます。医療機器OEMは、電池の構成を完成品の機器およびその流通記録に紐付けます。
分離器や電解液のバッチ情報へのアクセスには、供給業者の協力が必要となる場合があります。すべての包装工場が、上流の原材料データをすべて直接測定または保管している必要はありません。各当事者がどの記録を保管するか、保管期間、および調査中にどのように取得できるかについて合意してください。
パート2:使いやすいパック履歴を作成する
2.1 入荷した資材を出荷済みの梱包に紐付ける
以下はエンジニアリングチェックリストであり、すべてのバッテリー製品に義務付けられている普遍的なリストではありません。
USBレコーディング | 覚えておくべき実用的な情報 |
|---|---|
細胞のアイデンティティ | 製造元、モデル、供給ロット、受領ロット、数量、および受入状況 |
パックのアイデンティティ | 梱包シリアル番号または管理バッチ識別子、モデル、およびBOM改訂版 |
BMS構成 | 基板のリビジョン、ファームウェアのバージョン、および制御された保護/構成設定 |
アセンブリ履歴 | 作業指示書、関連プロセスの改訂、検査、承認された再作業 |
証拠を公開する | 試験手順のバージョン、結果、受入決定、承認 |
配送リンク | 顧客情報、出荷記録、およびOEMトレーサビリティ用の識別子 |
『Brooklyn Galaxy』のために、倪氏はブルックリン美術館のコレクションからXNUMX点の名品を選び、そのイメージを極めて詳細に描き込みました。これらの作品は、彼の作品とともに中国ギャラリーに展示されています。彼はXNUMX年にこの作品の制作を開始しましたが、最初の硬貨には、当館が所蔵する カスタムリチウム電池パックシリアルレベルのパック記録は、多くの場合、サービスや調査を容易にします。個々のセルにシリアル番号を付与することで、可能かつ正当な理由がある場合に詳細情報を追加できます。ただし、管理されたロット区分と組立記録によっても系譜を維持できます。個別のデータマトリックスコードがないセルは、必ずしも追跡不可能というわけではありません。
2.2 制御の再調整、ファームウェアの更新、ロットの混合
再加工でリリース済みの構成を変更する場合は、元の部品と交換部品の両方を記録してください。ファームウェアの更新履歴は、以前のバージョンを上書きするのではなく、保存してください。複数の承認済みセルロットが梱包バッチに入る場合は、実際の割り当てを記録し、未承認の材料との混入を防いでください。
スプレッドシート、データベース、またはMESは、その用途に適したものでなければなりません。権限、バックアップ、変更履歴、および検索制御を定義してください。品質システムで使用されるソフトウェアの検証ニーズを、その用途とリスクに応じて評価してください。MESを購入したからといって、自動的に準拠した記録が確立されるわけではありません。
2.3 前方検索と後方検索のテスト
まずセルロットから始め、関連するパックと出荷を特定します。次に、リリース済みのパックを選択し、その構成部品と構成履歴を取得します。該当する場合は、在庫、仕掛品、再加工品、返品された製品を含めます。
品質手順と顧客要求事項に基づき、訓練の頻度と対応目標を設定してください。年次訓練や時間ベースの回収目標は有効な場合もありますが、いずれもISO 13485の普遍的な規則として提示すべきではありません。ギャップ、是正措置、フォローアップチェックを記録してください。
パート3:製品リリース前に変更点を評価する
3.1 仕入先変更通知の確立
購入製品の要件に影響を与える可能性のある変更に関する通知要件を明確に定義してください。関連する例としては、セルモデルや構造、製造場所、材料配合、重要寸法、製造中止部品などが挙げられます。必要な情報、連絡先、および実施時期をサプライヤー契約書に明記してください。
供給業者が同等の容量を保証するだけでは、代替セルを承認するには不十分です。電圧制限、インピーダンス、パルス容量、温度制限、寸法、経年劣化挙動、および関連する安全文書を確認してください。供給業者の承認は、部品そのものや改訂版の承認とは別に管理してください。
3.2 レビューと変更を一致させる
前日比 | 潜在的な影響 | 評価例 |
|---|---|---|
細胞モデル置換 | 稼働時間、電圧降下、充電および熱挙動 | 電気的比較、代表的な負荷試験、および安全文書のレビュー |
BMSファームウェアまたは設定 | カットオフ、アラーム、SOCレポート、およびリカバリ動作 | ソフトウェアレビュー、回帰テスト、および障害対応チェック |
MOSFET、ヒューズ、またはコネクタ | 発熱、遮断容量、電圧損失 | 最悪の場合の電流、熱、および保護協調チェック |
溶接プロセス | 関節の強度、抵抗力、安定性 | プロセスリスクのレビューおよび検証または妥当性確認(必要に応じて) |
囲いまたは断熱材 | 機械的保護、間隔、および熱伝達 | 適合性、機械的特性、断熱性、熱評価 |
バッテリーのアーキテクチャや保護機能の変更には、設計リスク分析を使用してください。PFMEAは製造工程における故障モードに対処するものであり、デバイスレベルのリスク管理の代替となるものではありません。リスク優先度番号が低いことやサプライヤー認証のみでは、製品の許容性を保証するものではありません。
3.3 管理の実施と既存の在庫
変更の根拠、影響を受ける要件、リスク評価、検証結果、必要な妥当性確認、承認、および有効なシリアル番号またはロット番号を文書化します。既存の在庫および既に納品されたユニットの取り扱い方法を決定します。該当する場合は、OEMの承認、規制または認証の影響に関するレビューを調整します。
すべての変更が全面的な再試験や新たな認証を必要とするわけではありません。評価は、その範囲を正当化するものでなければなりません。化学組成、電圧範囲、または安全上重要な動作の変更は、大幅な設計変更とシステムレベルの検証を必要とする場合があります。
パート4:システムの有効性を維持する
4.1 リスクベースのサプライヤーおよびプロセス管理の活用
サプライヤー評価は、部品の重要度とサプライヤーのパフォーマンスを反映したものであるべきです。文書レビュー、サンプル検証、監査はすべて評価に役立ちます。認証監査の各段階を、すべてのサプライヤーに対する義務的な2段階監査と混同しないでください。
後日検査で結果を完全に検証できない組立工程を評価する。必要に応じて、適切な検証および監視方法を定義する。具体的な管理方法は工程によって異なるため、すべての溶接作業に同じIQ/OQ/PQパッケージが必要だという一律の主張は広範すぎる。
4.2 調査と是正措置・予防措置(CAPA)を連携させる
トレーサビリティによって調査範囲を絞り込み、試験結果と根本原因分析に基づいて適切な措置を決定します。必要に応じて、サプライヤー管理、設計記録、作業指示書、またはトレーニングを更新します。完了前に有効性を確認します。
CAPAの指標と期限は、リスクと品質システムに応じて選択してください。85%の完了率、60~120日間の完了期間、または一定のコスト削減といった、バッテリー固有の普遍的な要件はありません。記録の保存期間は、適用される要件、製品の寿命、および契約上の義務を反映させる必要があります。
次の実際的なステップは、入荷したセルの受領から顧客への出荷までのリリース済みパックを1つレビューし、次に最近の変更を承認と実装まで順に確認することです。プロジェクト固有のサポートについては、必要なドキュメントと構成管理について話し合います。 Large Powerカスタムバッテリー相談.
FAQ
すべてのセルに固有のシリアル番号が必要ですか?
必ずしもそうとは限りません。識別粒度は、適用される要件とリスクに基づいて定義する必要があります。ロットベースのセル記録を識別可能なパッケージにリンクさせることで、分離および組み立て記録が信頼できる場合にトレーサビリティを確保できます。
パック製造業者は、電解液および分離器のバッチ記録を保管しなければならないか?
これらの記録は通常、電池メーカーによって上流工程で管理されています。すべての包装工場が原材料の完全な履歴を保持していると想定するのではなく、サプライヤーとの間で必要なアクセスおよび保管に関する取り決めを明確に定義してください。
BMSファームウェアのアップデートには変更管理が必要ですか?
はい。要件、保護動作、通信、およびデバイス統合への影響を評価してください。テストと承認の手順を文書化し、影響を受けるパックのバージョン履歴を保持してください。
交換用セルはすべて、完全な再認証が必要ですか?
万能な解決策はありません。変更内容を承認済みの設計、既存の報告書、および適用される要件と照らし合わせて検討し、必要な検証、妥当性確認、および認証措置について関係者と合意してください。
トレーサビリティによって全てのリコールを防止できるのか?
いいえ。これは影響を受ける可能性のある製品を特定し、調査と是正措置を支援するものです。設計検証、製造管理、またはエビデンスに基づいた現場安全性評価に取って代わるものではありません。


